
Introduction – Sortir de l’impuissance organisée
La santé, défi global de notre siècle
Nos sociétés font face à des défis sanitaires majeurs et croissants. Les cancers, les maladies cardiovasculaires, la résistance aux antimicrobiens dont les antibiotiques, les maladies chroniques, les effets du travail et de l’alimentation sur les corps, mais aussi le réchauffement climatique et les maladies infectieuses émergentes vont inévitablement faire augmenter le nombre de personnes à soigner.
Ces maladies ne sont pas seulement des accidents individuels, comme tendent à le théoriser les approches néolibérales de la santé. Elles sont également et avant tout produites par nos organisations sociales, sanitaires, économiques et écologiques. Nombre de ces maladies, au premier rang desquelles les cancers, l’antibiorésistance et les maladies cardiovasculaires – les trois grands défis majeurs de santé publique – sont en partie causées par des modes de production capitalistes et extractivistes, qui reposent eux-mêmes sur le maintien de rapports coloniaux entre pays du Nord et du Sud. Elles affectent ainsi davantage certains groupes sociaux et certains territoires, et exacerbent les inégalités face aux risques sanitaires.
| Les grands défis de santé publique en quelques chiffres À l’échelle mondiale, quelques ordres de grandeur donnent la mesure des besoins de santé auxquels les systèmes de soins devront répondre dans les prochaines décennies : • Cancers. En 2024, environ 20,6 millions de nouveaux cas de cancer et 9,8 millions de décès ont été estimés dans le monde. Sous l’effet notamment de la croissance et du vieillissement de la population, le nombre annuel de nouveaux cas pourrait atteindre 34,4 millions en 2050, soit une hausse de près de 67 %. • Maladies cardiovasculaires. Elles constituent aujourd’hui la première cause de décès dans le monde, avec environ 19,8 millions de morts en 2022, soit près d’un décès sur trois. Certaines modélisations projettent jusqu’à 35,6 millions de décès cardiovasculaires par an en 2050 si les tendances démographiques et épidémiologiques se poursuivent. • Diabète. Environ 589 millions d’adultes âgés de 20 à 79 ans vivent aujourd’hui avec un diabète, soit près d’un adulte sur neuf. Ce nombre pourrait atteindre 853 millions en 2050. • Maladies chroniques ou non transmissibles. Prises dans leur ensemble, les maladies non transmissibles – principalement les maladies cardiovasculaires, les cancers, les maladies respiratoires chroniques et le diabète – ont provoqué au moins 43 millions de décès en 2021, soit environ 75 % des décès mondiaux, hors pandémie. Parmi eux, 18 millions concernaient des personnes de moins de 70 ans. • Antibiorésistance. En 2021, la résistance bactérienne aux antimicrobiens aurait été directement responsable de 1,14 million de décès, et associée à 4,71 millions de décès dans le monde. Une modélisation récente estime qu’ elle pourrait être directement responsable d’environ 1,9 million de décès par an en 2050, et associée à 8,2 millions de décès par an, soit environ 39 millions de décès directement attribuables cumulés entre 2025 et 2050. • Maladies transmissibles. Elles demeurent une charge majeure à l’échelle mondiale. En 2023, la tuberculose a touché environ 10,8 millions de personnes et causé 1,25 million de décès ; le paludisme a représenté environ 263 millions de cas et 597 000 décès. La même année, 39,9 millions de personnes vivaient avec le VIH dans le monde et seules 77 % d’entre elles recevaient un traitement antirétroviral. • Maladies infectieuses émergentes. Les activités humaines – déforestation, changement d’usage des sols, intensification agricole, élevage, commerce d’animaux sauvages, urbanisation ou changement climatique – multiplient les contacts entre humains, animaux et agents pathogènes et favorisent l’émergence de nouvelles maladies. Plus de 60 % des maladies infectieuses émergentes recensées dans le monde sont d’origine animale.Ces données proviennent de : IARC/GLOBOCAN 2024 ; OMS Cardiovascular Diseases ; Chong et al. 2024/2025 ; IDF Diabetes Atlas 11e éd. ; OMS Noncommunicable Diseases ; GBD AMR/Lancet 2024 ; OMS Global TB Report + World Malaria Report 2024 ; ONUSIDA Global AIDS Update 2024 ; et Jones et al. Nature 2008/OMS One Health pour les émergences. |
Notre système de santé doit donc se préparer à répondre à une augmentation croissante de la prise en charge de personnes malades. Hélas, il est aujourd’hui déjà très fragilisé par des années de désinvestissement public et d’austérité, tandis que la privatisation gagne du terrain, et que de plus en plus de courants politiques la présentent comme inévitable, voire souhaitable.
Face à cette situation, il convient d’apporter deux sortes de réponses. La première met en avant la prévention et vise à agir sur les causes sociales, économiques, environnementales et politiques qui rendent les populations malades. La santé est inextricablement liée aux milieux de vie des individus. Des milieux sains constituent la meilleure des préventions contre une mauvaise santé. Indispensable, le volet préventif ne sera cependant pas central dans cette note. Soigner, traiter, soulager, accompagner, vivre avec : la seconde réponse porte l’attention sur le trouble de santé lorsqu’il est là, déclaré et qu’il doit être pris en charge. Si l’ensemble du système de santé est concerné, nous souhaitons ici insister sur les politiques du médicament et des produits de santé, non sur les dispositifs médicaux qui, bien que pris dans des problématiques et des logiques identiques à celles des médicaments, relèvent de réglementations et d’acteurs différents.
Pour une nouvelle politique du médicament
Le médicament occupe une place paradoxale dans nos systèmes de santé. Il repose d’abord sur une accumulation considérable de connaissances scientifiques, souvent produites ou permises par la recherche publique, en particulier lorsque les incertitudes sont les plus fortes. Il est ensuite largement acheté ou remboursé par des systèmes fondés sur la solidarité : protection sociale, Assurance maladie. Or, bien qu’il engage directement la vie des personnes, leur espérance de guérison, leur autonomie et leur qualité de vie, qu’il soit un bien singulier auquel il est indispensable d’accéder, ses conditions de développement, de production, son prix et sa disponibilité demeurent en grande partie capturés par des entreprises privées. Les choix de ces dernières, pour l’essentiel, répondent à des stratégies de marché protégées par les monopoles que confèrent les brevets et autres dispositions liées à la « propriété intellectuelle ».
Cette contradiction se manifeste aujourd’hui dans une double crise. D’un côté, les pénuries de médicaments se multiplient et contraignent les soignant·es à remplacer, différer ou rationner des traitements pourtant essentiels. De l’autre, l’arrivée de médicaments présentés comme innovants s’accompagne de prix très élevés, négociés dans l’opacité, sans transparence réelle sur les coûts de recherche, de production ou sur les aides publiques mobilisées. L’État subventionne, accompagne, compense et sécurise. Mais il le fait trop souvent sans reprendre la main sur les décisions stratégiques, abandonnées à une industrie privée financiarisée, qui commercialisera le produit le plus rentable. Cette logique oriente aussi l’innovation elle-même. Les priorités de recherche ne sont pas d’abord déterminées par les besoins de santé publique, mais par la taille des marchés, les perspectives de rentabilité et la capacité à protéger les profits par des brevets. Certaines pathologies ou certains usages restent ainsi durablement négligés parce qu’ils concernent des populations moins solvables ou des traitements jugés insuffisamment profitables.
Le Covid-19 a révélé ces deux crises de façon spectaculaire. Il a mis en lumière notre dépendance à des chaînes de production mondialisées, concentrées sur un nombre limité de sites, incapables de répondre équitablement à la demande globale. Il a aussi montré les effets d’un modèle dans lequel des vaccins, pourtant massivement soutenus par l’argent public, ont été commercialisés à des prix négociés sans transparence, à destination des marchés les plus riches et les plus offrants, y compris lorsque les pays du Sud étaient les plus durement frappés.
Cette pandémie n’a pas permis de réformer en profondeur l’économie politique du médicament, ni le système de la propriété intellectuelle qui la fonde. La suspension mondiale des brevets, prévue dans les accords de l’Organisation mondiale du commerce (OMC) et justifiée au vu de l’ampleur de la contagion, n’a pu être obtenue par les représentant·es des pays du Sud, auxquel·les s’opposait une minorité de pays riches défendant l’intérêt des multinationales du médicament. Même l’outil de la licence d’office, qui permet d’organiser nationalement la production de médicaments sous brevet quand les besoins de santé l’exigent, est resté largement absent du débat public. Face aux limites du marché, et alors même qu’ils disposaient d’un rapport de force favorable, gouvernements et institutions européennes ont préféré abdiquer, continuant d’abandonner la gestion des produits nécessaires à la santé publique à des industriels intéressés au seul profit.
Plus récent, un autre exemple est venu illustrer les déséquilibres du marché des médicaments. Aux États-Unis, Donald Trump a fait du prix des traitements médicamenteux un objet de sa guerre commerciale, ciblant notamment la France. Les patients états-uniens payant des prix exorbitants, il a tenté d’en réduire les montants en imposant de les aligner sur ceux de l’Europe. Résultat : l’industrie a, sans surprise, cherché à augmenter les prix en Europe, plutôt que de les baisser aux États-Unis.
Pour parer cette offensive, la meilleure réponse serait de rendre visibles les coûts, les aides publiques, les marges et les prix réellement payés par l’État, de manière à construire un rapport de force susceptible de faire apparaître le caractère excessif et inacceptable de ces prix aux yeux des citoyen·nes. Hélas, on a préféré renforcer la politique du secret et afficher des prix toujours plus élevés pour négocier toujours davantage de remises confidentielles, entretenant, par là-même, l’idée que l’opacité protégerait les systèmes de santé. Cette stratégie est dangereuse : elle affaiblit le contrôle démocratique et nourrit l’inflation.
La politique actuelle du médicament, portée et soutenue par les gouvernements successifs, co-construite avec les industriels, sans contrôle citoyen aucun, est une impasse. Si elle se poursuit, elle ne pourra conduire qu’à un accès de plus en plus inégalitaire aux produits de santé, selon les revenus, les territoires, les pathologies ou la capacité des systèmes publics à absorber des coûts toujours plus élevés. Elle empêchera, par ailleurs, de reprendre la main sur les conditions concrètes de Recherche et développement (R&D) et de production des produits de santé comme objets industriels.
Enfin, le médicament peut lui-même devenir un poison pour les milieux de vie. Les nombreuses délocalisations de la production pharmaceutique des pays du Nord – notamment vers la Chine et l’Inde – n’ont fait que déplacer ailleurs le problème sanitaire et écologique. La structure même des chaînes de production et d’approvisionnement génère une pollution importante. De nombreuses infrastructures de production rejettent, volontairement ou non, des produits chimiques toxiques. Ces substances polluent les sols et les cours d’eau, dégradent les milieux de vie et contribuent à l’érosion de la biodiversité. Elles ont également des conséquences sur la santé, à l’échelle locale comme mondiale, par exemple en favorisant l’antibiorésistance.
Le médicament peut aussi, ce qui est moins connu, devenir un poison pour les personnes qui y sont exposées, elles aussi volontairement ou non. La iatrogénie médicamenteuse, soit l’ensemble des effets indésirables induits par les médicaments, rarement mentionnée en raison d’un nombre d’études insuffisant, est un phénomène très sous-estimé dont la fréquence ne peut qu’augmenter à mesure que les traitements se multiplient.
La filière publique du médicament, détaillée dans cette note, entend surmonter ces impasses. Il ne s’agit pas ici d’opposer abstraitement public et privé, ni de prétendre qu’un établissement unique et centralisé pourrait produire à lui seul tous les médicaments dont nous avons besoin, mais plutôt de construire et d’organiser des institutions, des capacités industrielles et des réseaux en mesure de contester concrètement l’économie pharmaceutique actuelle et sa filière privée lucrative et financiarisée. Nous formulons ainsi un ensemble de propositions politiques pour garantir un accès effectif, durable et équitable aux produits de santé nécessaires, dans des conditions transparentes et démocratiquement contrôlées. L’enjeu est double : reconquérir une capacité matérielle de production et une capacité politique et économique de décision.
1. Diagnostic : une crise multiple du médicament
1.1 Des maladies négligées et des problèmes sur-médicalisés
Les mutations successives du secteur pharmaceutique ont conduit à l’hyper-financiarisation de nombreux médicaments ou produits de santé et à l’inscription du secteur dans des logiques marchandes. La conséquence est une déconnexion entre les attentes des investisseurs et celles des populations, c’est-à-dire entre la nécessité d’assurer des profits toujours plus importants et les besoins réels en matière de biens de santé. Les entreprises pharmaceutiques ont aujourd’hui le pouvoir de déterminer la liste des maladies prises en compte (et donc reconnues) et la forme sous laquelle elles le seront. Dans un tel système, la valeur des personnes tient uniquement à leur solvabilité (leur capacité à payer) ou à celle de leurs gouvernements. Les individus sont conçus comme des consommateurs de médicaments, et donc comme de possibles marchés.
Il en résulte deux conséquences opposées et complémentaires. D’un côté, les maladies frappant prioritairement les pays occidentaux sont globalement reconnues, quand les maladies dites « tropicales » sont largement négligées. La recherche est insuffisante, en retard ou tout bonnement inexistante s’agissant des maladies qui affectent, invalident et tuent massivement – exception faite de celle qui est financée par des associations et organisations à but non lucratif. Le grand public et les responsables politiques français prennent conscience de ces maladies toujours trop tard, lorsqu’elles menacent l’Hexagone, à l’instar de la variole du singe en 2022, ou plus récemment du Chikungunya dans le sud de la France et des cas sporadiques de zoonoses. Négligées, des maladies comme le paludisme, la dengue, la leishmaniose, la maladie de Chagas ou le virus du Nil occidental, pour ne citer que quelques exemples[1], sont pourtant en passe d’affecter les populations du Nord en raison du changement climatique.
Mais ce sous-investissement affecte également les malades des pays riches. La recherche sur certains cancers et maladies rares, sur l’antibiorésistance ou sur l’endométriose est délaissée par le secteur privé, en partie faute de perspective de profits suffisants à ses yeux. Par exemple, la recherche sur les cancers pédiatriques est largement sous-financée par le privé. À l’échelle européenne, seuls 45 % des essais oncologiques à destination des enfants ont été sponsorisés par l’industrie entre 2010 et 2022, contre 74 % pour les adultes (sur la période 2009-2019)[2]. C’est aussi le défaut de recherche sur les maladies génétiques rares, faute d’un marché reconnu comme tel par les entreprises, qui explique la fondation de l’AFM-Téléthon en 1987. Des outils existent pour visibiliser ces carences dans la recherche, telle la base de données des Target Product Profiles de l’Organisation mondiale de la santé (OMS), laquelle reste perfectible.
À l’inverse, la quête de profit conduit les entreprises du médicament à investir dans certaines pathologies jugées plus rentables. C’est ainsi que les industriels se sont massivement positionnés sur les maladies chroniques, qui impliquent de longs traitements, parfois toute la vie durant. Les nouveaux traitements de l’obésité en sont un exemple, puisqu’ils doivent être pris sur des durées indéterminées[3]. Ces traitements présentent un double écueil : d’une part, celui de renforcer l’idée qu’un corps mince serait nécessairement un signe de bonne santé, au risque de considérer comme pathologiques les corps qui s’éloignent de cette norme, alors même que celle-ci tend à être remise en question ; d’autre part, celui d’offrir aux responsables politiques un prétexte pour renoncer à des politiques ambitieuses en matière de prévention et de lutte contre les lobbys agroalimentaires.
Plus généralement, le secteur pharmaceutique a progressivement développé et mis en place une conception de la santé en termes de « risques », faisant du traitement préventif (et commercial) une norme en matière de santé. Cela l’a conduit à médicaliser des parts de plus en plus importantes de la population, et à transformer des problèmes qui relèvent de la société en pathologies que l’ingestion de substances chimiques permettrait de gérer. Cette pharmaceuticalisation a transformé profondément les relations entre malades, personnels soignants et société. Elle a aussi créé un écart entre la manière dont on définit la santé et la façon dont les personnes vivent réellement leur maladie, tout en influençant les décisions politiques.
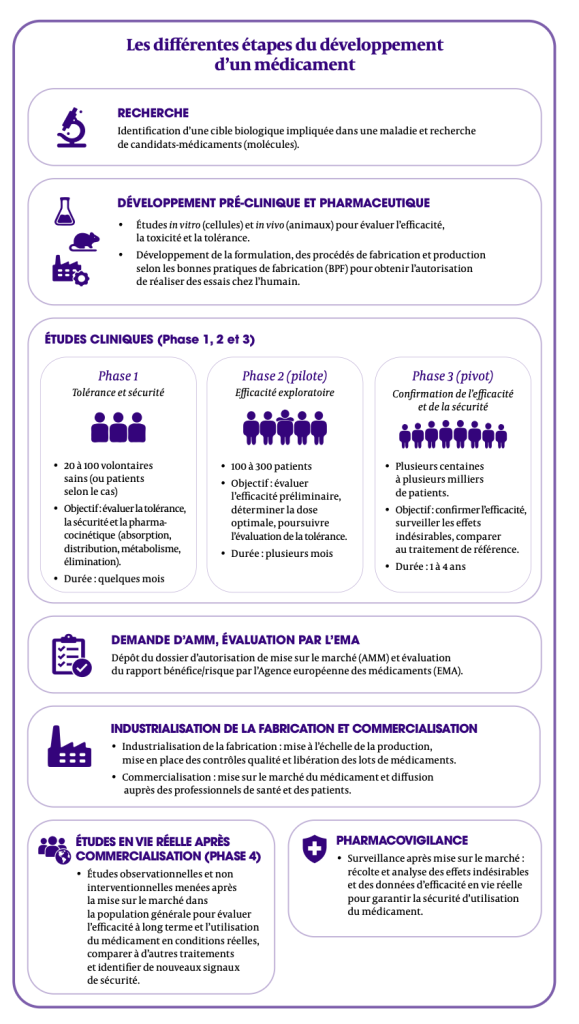
| Les essais cliniques comme instruments politiques et économiques Le développement d’une nouvelle thérapie se déroule généralement en quatre phases. Elles sont précédées d’une phase pré-clinique de toxicologie et de tolérance sur les animaux, qui consiste à évaluer la sécurité, la toxicité et le devenir d’un candidat-médicament dans un organisme vivant avant tout essai chez l’humain. • La phase 1 a pour rôle d’évaluer l’éventuelle toxicité de la thérapie sur un très faible nombre de personnes, ainsi que la cinétique et le métabolisme de la substance étudiée dans le corps humain. • La phase 2 (dite pilote) vise à faire une première mesure d’efficacité tout en déterminant la posologie qui semble la plus adaptée sur un nombre encore relativement restreint de personnes. • La phase 3 (dite étude pivot) constitue l’étude comparative d’efficacité proprement dite entre la substance à évaluer, d’un côté, et un placebo (s’il n’existe aucun traitement pour la pathologie visée) ou le traitement de référence (Standard of care– SOC), de l’autre. Cette étude permet, en cas de résultats concluants, de faire une demande d’AMM. • La phase 4, enfin, vise à étudier sur le long terme l’apparition de complications et d’effets indésirables tardifs. Les essais cliniques randomisés, notamment de phase 3, ont initialement été mis en place pour garantir à la fois l’innocuité et l’efficacité d’un traitement donné, et sont absolument nécessaires dans le développement d’une nouvelle molécule ou d’une utilisation inédite d’une molécule existante. Toutefois, plusieurs travaux montrent comment ils peuvent également servir d’autres fins, comme ouvrir de nouveaux marchés ou cibler des populations spécifiques au détriment d’autres, faisant ainsi de ces essais des instruments politiques et économiques centraux pour l’industrie du médicament. D’abord, la question de l’inclusion des personnes dans les essais est éminemment politique. Il aura fallu des décennies de luttes et de revendications des minorités sexuelles, de genre et/ou racisées pour remettre en cause l’idée d’un corps universel (le plus souvent masculin et blanc) et permettre une meilleure prise en compte des différences entre les groupes (sexe, race, âge, etc.) dans les essais cliniques et dans la production des savoirs médicaux[4]. Ensuite, ces essais sont le plus souvent délocalisés dans les pays du Sud depuis des décennies. Et ce pour deux raisons principales : la réduction des coûts et la plus grande facilité à trouver des populations dites « naïves » de traitements, c’est-à-dire très peu médicamentées, de façon à réduire les interactions médicamenteuses et les « biais » des essais[5]. Ils sont, qui plus est, sous-traités à des CROs (Contract Research Organizations), entités privées qui se sont spécialisées dans leur réalisation. Enfin, les essais cliniques, instruments statistiques puissants, peuvent également être utilisés pour accroître le nombre de personnes susceptibles d’être mises sous traitement. Si on prend l’exemple du cholestérol, de nombreux essais ont été menés sur des populations de plus en plus larges, de façon à abaisser le seuil à partir duquel on considère qu’une personne doit être traitée, bien que les bénéfices ne soient pas forcément réels, ou demeurent minimes en regard des effets indésirables et du coût pour la société d’une telle mise sous traitement[6]. Il faut, pour finir, ajouter que de plus en plus de produits accèdent aux marchés sur la base de données statistiques issues d’essais de phases précoces (phase 1, 2, et 1/2), qui donnent à voir des perspectives d’efficacité, mais qui sont des signaux plutôt qu’une véritable connaissance scientifique établie par un essai de phase 3. Toutefois, la production statistique de ce signal d’efficacité par les industriels permet de construire une promesse thérapeutique, un espoir pour les professionnel·le·s de santé, les patient·es et les proches notamment, qu’ils et elles tentent ensuite d’imposer aux autorités publiques. Ainsi, la Haute Autorité de santé (HAS), qui évalue les traitements, et dont les avis conditionnent largement l’accès aux marchés, ne cesse de dénoncer les pressions organisées par les industriels dont elle est la cible[7]. |
1.2 Les pénuries : symptôme d’une production désorganisée par le marché
Le rapport de la commission d’enquête sur la pénurie de médicaments et les choix de l’industrie pharmaceutique française du Sénat mentionne 2500 à 3000 médicaments en rupture de stock en France en 2023, soit trois fois plus qu’en 2018[8].
Les pénuries de médicaments sont devenues un enjeu chronique des systèmes de santé européens. Elles touchent fréquemment des médicaments anciens, peu chers, hors brevet, mais indispensables pour de nombreuses personnes, comme l’amoxicilline par exemple. Parce que ces médicaments seraient moins rentables, les investisseurs s’en détourneraient et préféreraient concentrer la production dans des pays à bas coût. Cette concentration organise la vulnérabilité de la production, tant vis-à-vis des choix industriels des pays producteurs que de variations importantes de la demande globale. La dépendance envers la Chine et quelques autres pays pour la production des matières premières à usage pharmaceutique et des principes actifs, dont dépend intégralement le reste de la production, est à ce titre particulièrement problématique. La Chine peut, à tout moment, arrêter de produire – comme cela a été le cas au début de la crise du Covid-19, notamment du fait d’employé·es massivement malades – ou réduire ses exportations, comme cela a été le cas à l’automne 2022 avec le paracétamol qu’elle a voulu réserver à son marché intérieur, suite à une nouvelle flambée de Covid[9]. Il faut également envisager le risque que les médicaments servent de plus en plus de levier géopolitique dans un monde en tension internationale permanente.
Mais les pénuries concernent également de nouvelles molécules, selon des mécanismes toutefois différents, comme lorsque les industriels organisent la pénurie d’un traitement prometteur pour faire pression sur les mécanismes de fixation des prix. Ainsi du laboratoire Vertex et de son traitement contre la mucoviscidose[10].
Pour faire face à ces pénuries, les réponses actuelles à destination des industriels reposent surtout sur des obligations déclaratives, des plans de gestion, des stocks de sécurité, des produits de substitution et quelques sanctions rares et limitées par rapport à l’ampleur du phénomène. Ces outils sont nécessaires, mais ils demeurent défensifs, en intervenant après la constitution de fragilités industrielles qu’ils ne suffisent pas à prévenir.
Une filière publique du médicament qui vise à répondre aux besoins doit se donner pour mission de garantir la disponibilité effective des traitements essentiels à la population. Pour les médicaments d’intérêt thérapeutique majeur et les médicaments essentiels (voir encadré ci-dessous), il s’agit donc d’abord de savoir où sont produits les principes actifs, qui contrôle les savoir-faire, quels sites peuvent être mobilisés, quels volumes sont nécessaires, quelles alternatives existent et quelles ruptures seraient les plus graves. Ces informations sont aujourd’hui difficiles à trouver, lorsqu’elles ne sont pas tout simplement confidentielles. Établir un tel diagnostic est pourtant indispensable à la préparation d’une réponse pratique et concrète pour renforcer notre souveraineté sanitaire (nationale et européenne) et ne pas être acculés à une situation de dépendance.
| Médicaments essentiels et médicaments d’intérêt thérapeutique majeur La notion de médicament essentiel est définie par l’OMS en ces termes : « Les médicaments essentiels sont ceux qui répondent efficacement et en toute sécurité aux besoins prioritaires des populations en matière de soins de santé. Ils sont sélectionnés en tenant compte de leur importance pour la santé publique, des preuves de leurs bienfaits ou de leur nocivité, ainsi que des coûts, de l’accessibilité financière et d’autres facteurs pertinents.Ils doivent toujours être disponibles dans le cadre de systèmes de santé opérationnels et en quantité suffisante pour répondre aux besoins des patient·es. Ils doivent être disponibles sous des formes galéniques adaptées à l’usage prévu et aux patient·es, être de qualité garantie et être abordables pour les individus et le système de santé. Les médicaments essentiels couvrent un large éventail de besoins en matière de santé mondiale ; toutefois, ils ne représentent qu’une faible proportion du nombre total de médicaments disponibles dans le monde. L’utilisation d’un nombre limité de médicaments soigneusement sélectionnés peut conduire à une amélioration de l’approvisionnement, à de meilleures pratiques de prescription et à une réduction des coûts. Tous les deux ans, depuis 1977, l’OMS publie la liste des médicaments essentiels : https://www.who.int/publications/i/item/B09474. En 2023, l’État français a publié, suite à la crise du Covid-19, une liste de 450 médicaments essentiels : https://sante.gouv.fr/IMG/pdf/liste_medicaments_essentiels_vf_2026.06_30.pdf. La notion de médicaments d’intérêt thérapeutique majeur est propre au contexte français et elle est l’objet de l’article L5111-4 du Code de santé publique. Celui-ci dispose : « On entend par médicaments ou classes de médicaments d’intérêt thérapeutique majeur les médicaments ou classes de médicaments pour lesquels une interruption de traitement est susceptible de mettre en jeu le pronostic vital des patient·es à court ou moyen terme, ou représente une perte de chance importante pour les patients au regard de la gravité ou du potentiel évolutif de la maladie. » Alors que la notion de médicament essentiel est purement prescriptive, la notion de médicament d’intérêt thérapeutique majeur, quant à elle, s’accompagne, pour les industriels, d’obligations d’assurer la disponibilité et de prévenir les ruptures, notamment par la mise en place de stocks de sécurité et par l’obligation de déclarer aux autorités tout risque de rupture de stock. Les sanctions pour manquement restent toutefois mineures actuellement. |
| Le cas hautement problématique des médicaments pédiatriques Les investissements de l’industrie pharmaceutique en matière de traitements pédiatriques sont limités en raison d’un marché jugé moins rentable que celui de l’adulte. Plusieurs causes peuvent être mentionnées : • La population cible est plus restreinte : les enfants représentent une part minoritaire des personnes malades et de nombreuses maladies pédiatriques sont rares, ce qui limite le chiffre d’affaires potentiel. • Le marché du médicament pédiatrique est, qui plus est, fragmenté selon l’âge et le poids : nouveau-nés, nourrissons, enfants et adolescents nécessitent des posologies, des formulations et parfois des études distinctes, ce qui rend les essais cliniques randomisés, pourtant nécessaires, plus complexes (recrutement difficile, effectifs réduits, nécessité du consentement parental, contraintes éthiques renforcées et suivi prolongé, notamment pour évaluer les effets sur la croissance et le développement). • Le médicament pédiatrique nécessite des coûts de développement spécifiques : il faut produire des formes galéniques adaptées – solutions buvables, faibles dosages, dispositifs d’administration – parfois pour un nombre très limité de patients. • Les dépenses de développement et les exigences réglementaires peuvent être proches de celles d’un médicament destiné aux adultes, alors que le volume de ventes attendu est nettement inférieur. • Une pression forte sur les prix : les médicaments pédiatriques sont souvent pris en charge par des systèmes publics, avec une négociation tarifaire qui peut limiter davantage leur rentabilité. • Enfin, il est possible d’utiliser hors AMM des médicaments destinés aux adultes, ce qui peut réduire l’incitation à financer des essais pédiatriques et à développer des formulations spécifiques. |
1.3. Les prix élevés : une crise d’accès et de soutenabilité organisée par l’industrie pharmaceutique
La troisième crise concerne les prix des médicaments. Leur explosion est particulièrement visible quand on regarde les médicaments nouvellement mis sur le marché, à l’image des immunothérapies comme le Keytruda, ou des thérapies géniques contre le cancer (CAR-T) et les maladies rares, telles que l’Upstaza dont le coût en accès précoce est de 3,5 millions d’euros par patient[11].
Cette situation est l’aboutissement d’une transformation de plusieurs décennies de l’économie pharmaceutique. En France, après la Seconde Guerre mondiale, l’État administrait largement les prix en cherchant à les rapporter aux coûts de production, de recherche et de développement. À partir des années 1990, cette architecture a progressivement été remplacée par un système de négociation avec les industriels dans lequel la plus-value thérapeutique est devenue l’un des principaux fondements de la valorisation des nouveaux médicaments. Ainsi s’est constitué un marché plus polarisé : d’un côté, une masse de médicaments anciens, substituables, génériques ou biosimilaires, soumis à une forte pression sur les prix ; de l’autre, un nombre limité de médicaments brevetés auxquels peuvent être accordés des prix beaucoup plus élevés au nom de leur apport thérapeutique.
Cette transformation de la régulation a accompagné celle, plus générale, de l’industrie pharmaceutique mondiale. Plusieurs travaux situent dans les années 1980 un tournant majeur : essor des sociétés de biotechnologie financées par le capital-risque et les marchés financiers, extension du domaine de la brevetabilité, externalisation croissante de la recherche et multiplication des acquisitions de sociétés détentrices de technologies prometteuses par les grandes firmes pharmaceutiques. L’économiste Maurice Cassier décrit ainsi la constitution d’un nouvel écosystème associant universités, biotechnologies et grandes firmes, dans lequel la commercialisation d’un médicament doit rémunérer non seulement l’entreprise qui le met sur le marché mais aussi le capital engagé en amont dans les sociétés qui ont développé ou détenu la technologie[12]. De son côté, la sociologue britannique Joan Busfield documente au même moment une financiarisation croissante du secteur, marquée par la montée de la valeur actionnariale, les fusions-acquisitions, l’externalisation d’activités et les rachats d’actions, qu’elle relie notamment à la hausse des prix des médicaments[13]. En outre, l’Accord sur les aspects des droits de propriété intellectuelle qui touchent au commerce (ADPIC) de 1995, fixant les principales règles de propriété intellectuelle via l’OMC, a renforcé l’harmonisation internationale de la protection par brevet des inventions pharmaceutiques. La propriété intellectuelle est ainsi devenue non seulement un outil juridique de protection de l’invention, mais aussi un actif central dans la valorisation financière des entreprises par le rapport de force qu’elle autorise dans la négociation des prix.
Ces transformations ont créé les conditions d’une montée continue des prix d’entrée des nouvelles thérapeutiques et d’une concentration croissante de la dépense sur certains produits. Depuis, les traitements onéreux se multiplient, notamment en cancérologie, sur les maladies rares, sur les maladies endocriniennes etc. Le caractère exorbitant est souvent justifié par la valeur thérapeutique. Cette notion, nécessaire pour démasquer les fausses promesses et innovations, est cependant largement dévoyée. Car la valeur thérapeutique (qui peut et doit être exprimée en gain de qualité de vie et de vie en bonne santé) est transformée en valeur financière. Outre cette approche extractiviste qui convertit la santé en profits, l’évaluation de la valeur thérapeutique s’appuie souvent sur des essais cliniques de phase précoce qui ne disent rien de l’efficacité et de la sécurité réelles, mais qui participent à construire une demande des malades, des professionnel·les de santé et des proches, prenant l’État et les régulateurs en étau, entre pressions industrielles et demandes sociales.
Cet étau renforce la capacité de négociation des industriels, qui n’appuient pas leurs stratégies de prix sur une valeur thérapeutique avérée, sur des investissements en R&D ou sur les coûts de production, mais seulement, selon l’OMS, sur la capacité maximale des systèmes de santé à payer, ainsi que sur les économies potentielles pour le système de santé que permet de dégager un produit. Le prix n’est pas calculé à partir du coût réel mais de l’amélioration du service médical rendu, l’écart entre les deux pouvant être extrêmement important. Pour donner un exemple, si un traitement donné permet d’éviter une amputation, l’industriel établira le prix de vente en fonction du coût d’une amputation pour le système de soin. Si une amputation coûte 30 000 euros et qu’elle est prise en charge à cette hauteur par le système de soin du pays concerné, le prix du traitement sera alors fixé par le producteur à 30 000 euros, et ce même si son prix de revient n’était que de quelques centaines à quelques milliers d’euros. L’opacité organisée, norme sur le marché du médicament, affaiblit la puissance publique en empêchant toute forme de contrôle démocratique et citoyen qui pourrait renforcer l’État dans sa négociation avec les entreprises.
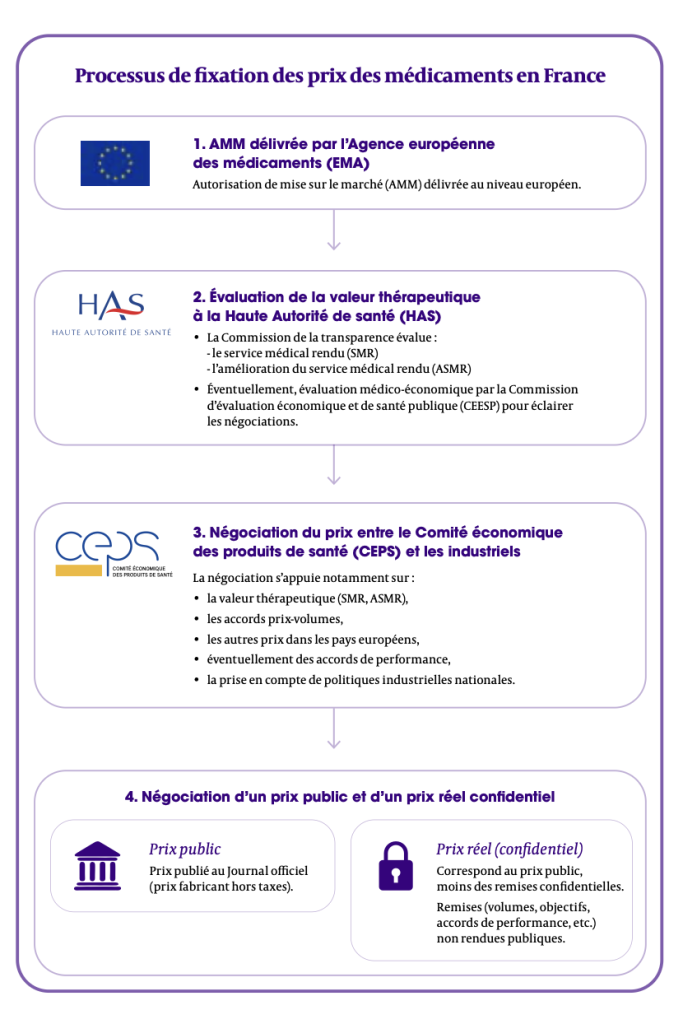
Par ailleurs, la négociation du prix entre le Comité économique des produits de santé (CEPS) et les industriels intègre également la négociation de remises confidentielles. En conséquence, le prix public affiché n’est pas le même que le prix réel négocié (voir schéma ci-dessous). Les prix publics ne sont pas connus, l’élite administrative étant tenue au secret. Il est donc impossible d’en connaître les paramètres et les montants. Par exemple, on ne peut savoir si les investissements publics en R&D sur un médicament sont pris en compte dans ces remises, ni comment. Par ailleurs, les industriels censés déclarer les financements publics dont ils ont bénéficié ne le font pas, ce qui permet d’invisibiliser, et donc de nier, l’apport de la société à l’élaboration du produit. Les gouvernements ne disent rien de cette politique de l’ignorance. Pourtant, cette situation crée une asymétrie de négociation au bénéfice des firmes et un déficit démocratique : les citoyen·nes financent, mais ne disposent d’aucun pouvoir de contrôle. Cette logique du secret sur la fixation du prix et les remises « consenties » par les industriels génère aussi une asymétrie d’information qui place les pays de l’Union européenne (UE) en concurrence pour l’accès aux molécules, mise en concurrence contribuant à l’inflation des prix, qui bénéficie ici encore aux industriels au détriment de la population.
| Le sofosbuvir : tournant politique majeur de la marchandisation des traitements En 2014, le cas du sofosbuvir (Sovaldi®) a constitué un tournant politique. Ce traitement représentait une innovation majeure dans le traitement de l’hépatite C, provoquant une guérison rapide avec peu d’effets indésirables, là où les traitements disponibles ne permettaient que de vivre avec la maladie au prix d’effets indésirables lourds détériorant significativement la qualité de vie. Cette innovation a cependant été associée à un prix exorbitant : de l’ordre de 40 000 euros la cure pour un traitement qui concernait environ 230 000 personnes vivant avec le virus de l’hépatite C en France en 2014. Devant l’impossibilité de prendre en charge l’ensemble des malades ayant besoin du médicament sans ruiner le système de santé, le gouvernement de Manuel Valls, plutôt que de contester le prix imposé par l’industriel et d’imposer l’accès sans conditions, comme le réclamaient plusieurs associations comme AIDES, Act Up-Paris ou Médecins du Monde, a organisé le premier dispositif de rationnement, c’est-à-dire de sélection des malades sur des critères médicaux. Ce moment a montré, de manière inédite, que les pays riches eux-mêmes pouvaient connaître une crise d’accès par les prix – ce qu’avaient connu de nombreux pays du Sud global quelques années plus tôt, avec les traitements du VIH notamment. Il constitue également la concrétisation d’un choix politique fort[14], celui de contenter les industriels au détriment de la santé de la population française. |
| Les menaces sur l’accès comme outil de négociation des industriels face à l’État En 2018, l’industriel Vertex et le CEPS (qui a la charge de négocier le prix des médicaments en France) sont en négociation sur le prix de l’Orkambi®, un traitement contre la mucoviscidose. Alors que l’industriel exige un niveau de prix qui lui est refusé, celui-ci annonce vouloir annuler[15] des essais cliniques de phase 3 qui doivent être menés dans plusieurs centres français. Les associations de malades et les personnels soignants dénoncent un chantage : des malades sont privés d’un accès à ce traitement en raison d’exigences financières. Le laboratoire revient sur ces annonces, notamment après que des parlementaires menacent de demander l’usage d’une licence d’office, qui permet de rendre disponible le traitement en version générique lorsque la version de marque n’est pas accessible, que ce soit par manque de disponibilité ou en raison de prix excessifs. Depuis, d’autres industriels ont eux aussi annulé ou retardé la disponibilité de traitements en France et en Europe lorsque l’État ne consentait pas à exaucer leurs demandes de prix excessives, sans hésiter à instrumentaliser les malades, leurs proches et les personnels soignants pour faire pression. C’est le cas de Bluebird Bio, qui a cessé ses opérations en Europe après l’échec des discussions sur le remboursement de ses thérapies géniques. Le cas de Jansen, aussi, qui a retiré pendant un temps le Carvytki®, traitement du myélome multiple, du marché français. Le laboratoire demandait un prix excessif, sans apporter une preuve solide de l’efficacité et de la sécurité de ce traitement. Les négociations ont repris lorsque les données ont permis d’établir une valeur ajoutée réelle de ce traitement par rapport à l’existant. |
| Zoladex® : un retrait du marché pour raisons financières, qui laisse les patient·es sans solutions. Le cas récent du Zoladex® illustre précisément la nécessité d’une capacité publique de production indépendante de l’industrie pharmaceutique. Utilisée dans le traitement de certains cancers du sein et de la prostate, cette spécialité ne sera plus remboursée à compter du 15 décembre 2026, à la demande du laboratoire le commercialisant, AstraZeneca. La radiation n’est pas liée à une remise en cause de son intérêt thérapeutique – la HAS reconnaît un intérêt thérapeutique majeur – mais parce que le laboratoire allègue que son prix en France ne permet plus d’en assurer durablement la commercialisation dans le cadre du remboursement. Zoladex® est pourtant la seule spécialité à base de goséréline actuellement commercialisée en France et les autres solutions thérapeutiques ne sont pas nécessairement équivalentes pour tous les patient·es. Cette situation montre qu’un produit de santé d’intérêt public peut devenir vulnérable, non seulement en raison d’un brevet ou d’une rupture d’approvisionnement, mais également du fait de la décision unilatérale de son exploitant de le soustraire au cadre du remboursement pour des motifs économiques. Le traitement devrait en effet rester commercialisé, mais son prix deviendra libre, et son coût sera supporté entièrement par les patient·es. Une telle situation fait ainsi dépendre l’accès à un traitement contre le cancer des ressources financières de chacun·e, créant des inégalités économiques d’accès aux soins particulièrement inacceptables face à la maladie. |
1.4 Une appropriation privée des données de santé
Les données de santé renseignent sur l’état d’une personne : examen clinique, imagerie, informations génétiques, vaccinations, consommation de médicaments, résultats de tests biologiques, etc. Leur numérisation a facilité leur collecte et leur analyse. Le partage des dossiers médicaux entre professionnel·les de santé, les données générées dans les essais cliniques, les cohortes et les prises en charge hospitalières sont autant d’informations désormais recueillies et exploitées par de vastes banques de données (telle la Plateforme des données de santé ex Health Data Hub) dont le statut n’est pas clair.
Ces banques pourraient permettre d’évaluer l’efficacité de médicaments anciens et nouveaux, leurs effets secondaires sur le long terme, les interactions des médicaments entre eux, la pertinence de leur usage dans différents contextes. Elles pourraient aussi permettre de définir des actions de prévention pertinentes, de documenter des inégalités de santé ou des pathologies rendues invisibles autrement, de faire une surveillance épidémiologique. En somme, elles pourraient contribuer à améliorer la santé des populations.
Mais ces mêmes données peuvent également être utilisées pour identifier de nouveaux marchés, supprimer des filières jugées peu rentables, développer des applications (l’explosion des algorithmes d’intelligence artificielle est directement liée à la collecte des données de santé) et faire de la publicité ciblée pour certains produits. Une part très importante de ces données est détenue par les industriels, notamment celles générées dans le cadre d’essais cliniques, et ce même lorsque ces essais sont conduits dans des structures publiques. Il y a donc un véritable enjeu de santé publique à reprendre la main sur ces données pour mettre leur analyse au service du bien commun et non pas de stratégies de rentabilité privée.
1.5 Une même matrice : financiarisation, secret et dépossession démocratique
La dynamique créant pénuries et prix élevés ne relève pas seulement de choix industriels isolés. C’est toute la structure de l’économie contemporaine du médicament qui est en cause, en particulier le système de propriété intellectuelle actuel qui permet de constituer de grands et puissants monopoles.
Alors que l’on présente souvent le secteur pharmaceutique comme un secteur autonome, financé par des investisseurs privés, on omet le rôle central de l’État aux deux extrémités de la chaîne de production des médicaments et des produits de santé. En premier lieu, une partie des innovations pharmaceutiques est issue des recherches fondamentales menées dans le secteur public. Des innovations qui, dès lors qu’elles deviennent prometteuses, font l’objet de dépôts de brevets et d’appropriations privatives, soit par la création de start-ups, soit par la captation directe par des entreprises existantes. En second lieu, l’État finance en France la recherche pharmaceutique par le crédit d’impôt recherche (CIR), qui représente 7 milliards d’euros par an, sans contrepartie. Ce modèle est illustré de manière emblématique en France par le cas du Zolgensma®, médicament pour une maladie rare, développé notamment grâce à la recherche de l’Institut national de la santé et de la recherche médicale (Inserm), du Centre national de la recherche scientifique (CNRS), et grâce aux financements de l’AFM-Téléthon (structuré privée, mais dont les dons des citoyen·nes sont pris en charge à 70% par l’État). La recherche fondamentale a fait l’objet d’accords de licence avec une biotech qui a été rachetée ensuite pour plusieurs milliards par Novartis. Puis, le médicament a été commercialisé en Europe et en France à hauteur de 2 millions d’euros par patient, certes pour une injection unique. La France paye donc la recherche, assume les risques, puis paye de nouveau les choix financiers et la rémunération des actionnaires.
À l’autre bout de la chaîne, les entreprises du médicament introduisent ces produits dans les systèmes de santé à des prix parfois prohibitifs. La puissance publique prend alors en charge une partie importante du coût des médicaments et des produits de santé, mais elle compense également les défaillances, sécurise les approvisionnements lors des ruptures et solvabilise un marché dont elle maîtrise de moins en moins les règles. Elle prend également en charge les coûts induits par les pénuries : coûts supplémentaires liés à la prise en charge tardive de personnes dont l’état s’est aggravé ; recours à des molécules aux prix plus élevés (la commission d’enquête sénatoriale sur les pénuries de médicaments et les choix de l’industrie pharmaceutique française cite le cas du bétaméthasone ou de prednisolone, dont la pénurie a conduit les professionnels à se tourner vers le Medrol, beaucoup plus onéreux) ; coûts en personnel occasionnés par la gestion des pénuries (voir encadré). Sans compter les coûts induits par les scandales sanitaires qui ne sont finalement que l’exacerbation et la visibilisation de toute une série de dysfonctionnements. Or l’État n’est pas en mesure de chiffrer ni l’impact sanitaire global des pénuries, ni leur impact financier, selon l’aveu même du directeur général de la Caisse nationale d’assurance maladie à la commission sénatoriale. Comment débattre des politiques pharmaceutiques et de l’impact budgétaire de réformes si l’on ne mesure pas les dépenses effectives liées au système actuel ?
| Estimation du coût des pénuries en temps de travail des pharmacien·nes Selon une enquête menée par le syndicat national des praticiens hospitaliers anesthésistes réanimateurs élargi auprès de ses adhérents, 55 % des pharmaciens hospitaliers interrogés estiment « passer plus de 4 heures par semaine » à gérer les pénuries de médicaments. 35 % évaluent ce temps à plus de 6 heures par semaine. 46,3 % estiment que leur métier est « dénaturé » par ces pénuries qui « entravent leurs autres activités »[16]. Selon Philippe Meunier, président du syndicat national des pharmaciens, praticiens hospitaliers et praticiens hospitaliers universitaires, interrogé par la commission d’enquête sénatoriale sur les pénuries de médicaments, la gestion des médicaments manquants représente en moyenne un emploi de pharmacien à temps plein, occupé à « chercher, tous les jours, des solutions de gestion pour faire face aux tensions d’approvisionnement et aux ruptures de stocks de médicaments et dispositifs médicaux »[17]. |
Le problème n’est donc pas l’absence supposée de l’État. Au contraire, le médicament est un secteur où l’État social est omniprésent. Il rend possible la recherche, organise l’évaluation, autorise la mise sur le marché, négocie les prix, rembourse les traitements et prend en charge les conséquences des pénuries. Mais cette présence ne se traduit pas par une maîtrise politique, réglementaire ou économique. L’intervention publique arrive dans un environnement déjà façonné et contraint par les intérêts privés.
C’est précisément avec cette contradiction qu’il faut rompre. Une filière publique doit intervenir sur les règles qui organisent le secteur du médicament et des produits de santé : les priorités de recherche, les conditions de financement, les droits attachés aux connaissances produites, la localisation des capacités critiques, la transparence des prix et la continuité de l’approvisionnement. Sans cela, un acteur public risquerait d’être cantonné aux segments délaissés par le marché, pendant que les profits les plus importants resteraient captés par les firmes privées.
Il faut donc penser la filière publique du médicament comme une institution de démocratisation et de mise en commun, et non comme une simple entité de gestion. Son rôle est de modifier le rapport de force, de rendre possible une discussion publique sur les choix pharmaceutiques et d’organiser la contribution des ressources publiques à des fins collectives. Autrement dit, elle doit permettre de passer d’un État qui paie et subit à une puissance publique qui planifie, conditionne, reprend la main sur les décisions qui engagent l’accès aux soins et produit. Des décennies de délégation de la fabrication des médicaments aux entreprises pharmaceutiques ont, en effet, fini par installer durablement dans les esprits et dans la loi l’idée que le secteur public n’aurait que très marginalement, et uniquement pour pallier les manquements du secteur privé, vocation à produire des médicaments, et que seuls les industriels seraient compétents pour traiter ces questions. Les défis majeurs auxquels nous devons faire face imposent de repenser intégralement cette partition.
2. Les limites des ajustements au capitalisme pharmaceutique : un emplâtre sur une jambe de bois
Les pouvoirs publics sont depuis des années confrontés aux limités du marché et de l’économie du médicament que nous venons d’exposer. Hélas, loin de chercher à y répondre de manière structurelle, les plans et les politiques se multiplient pour parer les difficultés, sans jamais s’attaquer aux causes. Résultat : les problèmes demeurent, s’exacerbent même, comme dans le cas du sofosbuvir. Ainsi, les réponses existantes ne questionnent jamais le fait que des médicaments, cessant d’être des biens communs, basculent dans le domaine des biens marchands.
| L’échec des mesures incitatives dans le développement des antibiotiques Selon l’OMS, l’antibiorésistance sera en 2050 le problème de santé public n°1, devant les cancers. Pourtant, seules six entreprises de taille moyenne à grande mènent actuellement des programmes actifs sur le développement des antibiotiques : GSK, MSD, Otsuka, Pfizer, Roche et Shionogi. La découverte d’antibiotiques et le développement pré-clinique sont désormais principalement menés par le monde universitaire et les petites entreprises de biotechnologie, qui sont innovantes et agiles dans le domaine R&D, mais qui manquent souvent de ressources pour mener à bien le développement clinique complet des molécules. Pour remédier à ces défaillances du marché et stimuler l’innovation en matière d’antibiotiques, les acteurs publics et multilatéraux ont mis au point des incitations de type « push » et « pull ». Les mécanismes « push » soutiennent la R&D en amont par le biais de subventions et d’infrastructures, tandis que les mécanismes « pull » offrent des « récompenses » une fois qu’un produit arrive sur le marché[18]. Au cours de la dernière décennie, d’importants investissements publics ont ainsi été réalisés dans des initiatives de type « push » en Europe et aux États-Unis. Le programme New Drugs 4 Bad Bugs (ND4BB) de l’UE a permis d’allouer 650 millions d’euros entre 2014 et 2020, tandis que l’Initiative en matière de médicaments innovants AMR Accelerator, lancée en 2018, a investi près de 500 millions d’euros pour faire progresser des composés jusqu’aux essais de phase 2. D’autres organisations multilatérales financées par des gouvernements et des organisations non gouvernementales (ONG), telles que CARB-X (500 millions de dollars pour la recherche pré-clinique) et GARDP (270 millions de dollars pour la recherche clinique), ont joué un rôle clé dans le développement précoce des nouvelles molécules[19]. Cependant, malgré ces efforts, les progrès restent lents et largement insuffisants. Selon les données de l’OMS de 2022, seuls douze nouveaux antibiotiques ont été approuvés entre 2017 et 2021, dont la plupart offrent une innovation limitée et sont vulnérables à la résistance croisée avec les antibiotiques existants. Deux, seulement, visent des pathogènes classés comme hautement prioritaires par l’OMS[20]. |
2.1. Les stocks ne suffisent pas
Les stocks de sécurité – une réserve obligatoire de médicaments d’intérêt thérapeutique majeur que les laboratoires doivent garder en France – sont une politique phare contre les pénuries. S’ils sont indispensables pour amortir les tensions, ils ne règlent pas les causes des ruptures. Ils peuvent même déplacer le problème lorsque, constitués de manière non coordonnée entre pays ou établissements, ils mettent en concurrence les acheteurs. Une politique fondée principalement sur le stockage organise la compétition entre systèmes de santé, sans restaurer les capacités de production, ni diversifier les sources d’approvisionnement. Dans le cadre d’une gestion néolibérale de la santé, qui exige un fonctionnement à flux tendu, les stocks sont souvent mal administrés et réduits à leur strict étiage, ce qui peut conduire à la péremption des produits stockés (comme cela a été révélé au début de la pandémie de Covid-19). La volonté d’augmenter le volume des stocks, notamment portée par les associations de personnes malades, s’est heurtée aux gouvernements qui, sous influence des industriels, ont rechigné à assurer autre chose qu’un service minimum[21].
Par ailleurs, les stocks de sécurité permettent difficilement d’anticiper les épisodes sanitaires auxquels nos sociétés doivent se préparer et de s’y adapter. S’ils sont indispensables pour les médicaments d’intérêt thérapeutique majeur, que ce soit pour le traitement de maladies cardiovasculaires, de cancers, de maladies infectieuses, de troubles psychiatriques ou même pour l’anesthésie, les stocks de sécurité ciblés ne peuvent régler l’entièreté du problème.
La filière publique du médicament et des produits de santé combine donc trois temporalités : le court terme pour absorber les chocs et les tensions grâce aux stocks, le moyen terme pour sécuriser les chaînes existantes et le long terme pour relocaliser, diversifier et créer des capacités publiques ou conventionnées.
2.2. Des aides publiques sans contreparties
L’industrie pharmaceutique est souvent présentée comme l’un des derniers secteurs industriels français solides. Sa balance commerciale demeure positive et elle représente plus de 100 000 emplois. Cependant, cette réussite économique repose en grande partie sur une organisation très particulière du marché : la demande est largement solvabilisée par l’Assurance maladie, tandis que l’innovation et la production bénéficient de financements publics directs ou indirects. Autrement dit, cette industrie ne prospère pas malgré la puissance publique, mais grâce à elle.
Le plus souvent, on justifie les aides publiques, les crédits d’impôt, les garanties de marché et les politiques de soutien à l’innovation au nom de l’emploi, de la recherche ou de la souveraineté sanitaire. Mais ces objectifs sont rarement assortis de contreparties réelles. Une entreprise peut ainsi bénéficier de financements publics tout en supprimant des emplois, en délocalisant des segments de production, en refusant la transparence sur ses coûts, en maintenant des prix excessifs ou en réservant les résultats de la recherche à des acteurs privés, notamment via des brevets. La puissance publique soutient alors un secteur stratégique sans se donner les moyens de s’assurer que ce soutien serve effectivement l’intérêt général.
Dans ces conditions, la souveraineté sanitaire a tout d’une promesse fragile. Elle reste largement tributaire d’acteurs privés lucratifs, souvent détenus par des capitaux étrangers, dont les arbitrages répondent rarement aux besoins de santé. Dès lors, les aides publiques nourrissent des stratégies capitalistiques étrangères aux finalités pour lesquelles elles ont été accordées. Elles soutiennent bien davantage la valorisation financière des entreprises que l’accès, la disponibilité ou le juste prix des médicaments.
Une filière publique du médicament doit rompre avec cette logique. Il ne s’agit pas de supprimer tout soutien public à l’industrie privée, mais d’en changer la nature. L’argent public ne peut plus être versé comme une subvention sans retour sur investissement collectif. Il doit ouvrir des droits pour la collectivité et créer des obligations pour les acteurs qui en bénéficient. Lorsqu’une entreprise reçoit un soutien significatif, bénéficie d’un prix garanti par l’Assurance maladie ou exploite des connaissances issues de la recherche publique, elle doit accepter que ces ressources servent l’intérêt général.
Il faut que la conditionnalité devienne un principe structurant de la politique du médicament. Elle suppose que les soutiens publics soient assortis d’engagements vérifiables, contrôlés et sanctionnables. Les connaissances, les savoir-faire, les droits de propriété intellectuelle et les éléments de formation des prix ne sauraient être entièrement soustraits au contrôle public lorsqu’ils ont été rendus possibles par des ressources collectives. Avec la filière publique du médicament, l’aide publique doit se transformer en un outil au service d’une plus grande maîtrise collective du secteur du médicament
2.3. L’opacité comme norme de la négociation des prix
La fixation des prix est aujourd’hui administrée, mais insuffisamment démocratique. La négociation conventionnelle, les remises confidentielles et la protection du secret des affaires entre le CEPS et les industriels (voir schéma partie 1.3) interdisent tout contrôle parlementaire, citoyen ou même scientifique. L’élite économique – les représentants de l’industrie – et l’élite administrative informée – les membres du CEPS – défendent cette opacité, qui serait nécessaire à la négociation, en arguant que les données seraient disponibles dans le rapport d’activité du CEPS.
Il y a des données certes, mais très agrégées. Elles n’informent que sur les dynamiques macro du marché pharmaceutique, ce qui ne permet pas de saisir véritablement comment les prix sont construits. Même lorsque ce sont les agences publiques qui produisent des évaluations médico-économiques, à l’image de la HAS, les données sont biffées, ce qui affaiblit considérablement l’intérêt de ces documents et des débats qu’ils peuvent susciter.
L’exigence démocratique interdit de se satisfaire d’un État négociateur opaque à qui on aurait délégué le contrôle du médicament de manière aveugle. A fortiori lorsque celui-ci consent à entretenir un marché financiarisé insoutenable. Rien ne devrait s’opposer à ce que la pérennité financière de notre système de santé fasse l’objet d’un débat public. Prix nets, contributions publiques, coûts de production, coûts d’essais, volumes attendus, marges, brevets mobilisés, conditions de licences : en toutes choses, la transparence doit redevenir la règle. Condition nécessaire mais non suffisante, celle-ci doit affermir un rapport de force politique et démocratique favorable au peuple.
2.4. Les conflits et liens d’intérêt, l’absence de débat pluraliste
Les liens et conflits d’intérêt sont nombreux dans l’industrie du médicament : pantouflage, partenariats d’entreprise avec des médecins et des chercheur·euses, subvention d’associations de malades ou d’usager·es, organisation de séjours de discussion ou de conférences pour les journalistes[22], etc.
Les dispositions légales et réglementaires visant à les prévenir sont insuffisantes et mal appliquées. L’Association pour une formation et une information médicales indépendantes (Formindep) regrette, par exemple, le manque d’application de l’article L4113-13 du Code de la santé publique, qui impose à tout·e professionnel·le de santé de révéler ses liens directs ou indirects éventuels avec des entreprises quand il ou elle parle publiquement d’un médicament ou produit de santé. Non seulement la loi n’est pas respectée, par exemple sur les plateaux télévisés, mais les manquements à celle-ci ne sont pas sanctionnés par le Conseil national de l’Ordre des médecins.
Ces liens d’intérêt nombreux dans la prise de décision politique, l’administration ou le débat public entretiennent une confusion permanente entre la défense des intérêts économiques des entreprises et une politique au service des besoins de chacun·e. Cette confusion est renforcée par l’affaiblissement des compétences au sein de la fonction publique sur les questions pharmaceutiques et par le recours à des sociétés d’audit externes, qui ont (ou ont eu) des entreprises pharmaceutiques comme clients, pour élaborer les politiques pharmaceutiques.
Appliquer les dispositions existantes, renforcer drastiquement la lutte contre les liens d’intérêt et, de façon plus générale, garantir un débat pluraliste et une formation indépendante aux acteurs et actrices du secteur public est aujourd’hui une nécessité. L’ensemble des liens d’intérêt doit être rendu public et mis à jour annuellement. Les conflits d’intérêt doivent être interdits dans la filière publique que nous défendons.
2.5. Le niveau européen nécessaire mais complémentaire
L’échelle européenne est pertinente lorsqu’on aborde la question de la disponibilité des médicaments. L’organisation de la coopération entre États plutôt que leur mise en concurrence – comme c’est le cas actuellement – est souhaitable si l’on veut cartographier les vulnérabilités et les besoins, coordonner les achats et la répartition des médicaments, soutenir des projets stratégiques et négocier des prix plus justes.
Cette approche optimiste peut sembler pour le moins discutable dans une Europe néolibérale qui n’a de cesse de se plier aux lobbys industriels. Certes, il y a un intérêt à organiser et défendre une filière publique du médicament européenne. Mais celle-ci ne doit pas conduire à abandonner les leviers d’action nationaux, au risque sinon de perdre définitivement tout contrôle et de renoncer à toute possibilité de construire des contre-pouvoirs aux industriels. Car l’entre-soi industriel et administratif ne sortirait que renforcé du passage à l’échelle européenne et de l’éloignement accru qui en résulterait.
La filière publique du médicament doit donc être pensée comme une architecture à deux niveaux : une planification et une coordination européennes conjuguées à une autonomie nationale de la définition des priorités de santé, des modes de régulation et de négociation des prix. Ces deux niveaux doivent faire l’objet d’une attention majeure pour que la gouvernance soit transparente et réponde aux besoins en santé des citoyen·nes européen·es, plutôt qu’aux intérêts financiers de quelques-uns.
3. Feuille de route pour une filière publique du médicament et des produits de santé
Cet état des lieux de l’économie et de l’industrie du médicament nous invite donc à proposer l’établissement d’une filière publique du médicament et des produits de santé, amenée à construire de manière concrète un contre-modèle au service de l’intérêt général. Les besoins en santé à l’échelle nationale et internationale, ceux des personnes malades comme ceux des personnes ayant besoin d’accéder à des produits de santé, doivent primer sur toute autre considération. Car la santé est un sujet global, ce que les crises de l’hantavirus et de l’Ebola nous ont récemment rappelé.
Cette filière doit promouvoir la durabilité, c’est-à-dire la prise en compte systématique des conséquences sanitaires et écologiques de ce qu’elle développe et défend, mais aussi la garantie de financements pérennes.
Nous entendons par filière publique du médicament et des produits de santé l’ensemble des institutions, règles, financements, capacités de recherche, de production, d’achat, de régulation et d’évaluation placés sous contrôle démocratique afin de garantir l’accès universel, durable et soutenable aux produits de santé nécessaires.
Cette proposition implique cinq ruptures :
- Rupture avec la passivité face aux industriels : l’action publique ne se limite plus à constater les pénuries ou l’augmentation des prix, comme s’il s’agissait de données naturelles et inéluctables ; elle planifie, investit, produit et conditionne toutes les aides et subventions directes ou indirectes.
- Rupture avec l’opacité organisée : les prix, coûts, aides publiques, marges, données des essais cliniques et droits de propriété intellectuelle deviennent des informations facilement accessibles pour éclairer la décision publique.
- Rupture avec la privatisation des aides publiques : les connaissances produites grâce à des financements publics ou issues de la générosité du public doivent être valorisées en y adjoignant des conditions en termes d’accès pour les patients, de partage des données et connaissances liées, et de prix juste.
- Rupture avec la confiscation technocratique : les choix de priorités, de production, de financement et de prix doivent être discutés dans une gouvernance associant personnes malades, soignant·es, chercheurs·ses, salarié·es, Assurance maladie et représentant·es publiques, et viser les besoins en santé réels.
- Rupture avec les schémas d’innovation actuelle : l’innovation ne doit plus être pensée systématiquement en termes de valorisation économique, et comme reposant uniquement sur les capacités de production du secteur privé, mais comme pouvant porter à court, moyen et long terme l’amélioration de la santé des populations et de l’environnement.
La création d’une filière publique du médicament ne se confond donc ni avec une nationalisation générale immédiate, ni avec la mise en place d’une agence supplémentaire, ni avec un simple programme de relocalisation. Elle appelle à combiner des outils politiques et des régulations nouvelles qui ne lui seraient pas exclusifs afin, dans un premier temps, de corriger les dérives du marché actuel du médicament avant, à terme, de faire du médicament un bien commun qui n’en relèverait plus.
3.1. Démocratiser la gouvernance : une Autorité démocratique du médicament
La filière publique du médicament entend rompre avec le système actuel, accaparé par une élite administrative et financière. Construire une gouvernance démocratisée est donc un de ses premiers défis.
Une Autorité démocratique et indépendante du médicament doit être créée pour articuler planification, transparence économique, production, recherche, prix et contrôle public. Elle ne remplacerait pas mécaniquement les institutions existantes, mais elle mettrait en cohérence leurs missions à partir d’une feuille de route : garantir l’accès universel et durable aux produits de santé nécessaires dont la valeur est démontrée.
Cette Autorité associerait l’État, le Parlement, l’Assurance maladie, les agences sanitaires et d’évaluation (HAS, Agence nationale de sécurité du médicament et des produits de santé (ANSM), CEPS), mais aussi les représentants des patient·es et usager·es, les professionnel·les de santé, les pharmacien·nes hospitalier·es et officinaux, les chercheurs-ses, les universités, les salarié·es de la filière et leurs syndicats, les producteurs publics ou conventionnés, ainsi que des personnalités qualifiées en économie, droit, éthique, santé publique et environnement. Alors que l’on assiste actuellement à une volonté de réduire l’autonomie de Santé publique France ou de l’Agence nationale de sécurité sanitaire de l’alimentation, de l’environnement et du travail (Anses) vis-à-vis de l’État[23], il est également important de garantir l’autonomie de l’HAS, de l’ANSM et du CEPS.
Cette gouvernance doit prévenir deux risques : la capture industrielle et la confiscation technocratique. Une politique stricte et maximaliste sur les conflits et les liens d’intérêts est une exigence associée. Les décisions de priorisation, les conventions majeures, les aides, les prix, les sanctions et les évaluations doivent faire l’objet de comptes rendus accessibles, voire de voies de recours.
La constitution d’une filière publique du médicament suppose une gouvernance et un modèle de financement suffisamment autonomes vis-à-vis du pouvoir politique, afin de garantir la continuité des missions de recherche, de production et de sécurisation des approvisionnements dans la durée. L’expérience brésilienne sous la présidence de Jair Bolsonaro est, à cet égard, particulièrement éclairante. Malgré un contexte de fortes tensions autour de la politique sanitaire et scientifique (déni scientifique, coupes budgétaires et gestion désastreuse de la pandémie), des institutions publiques comme la Fondation Oswaldo Cruz (Fiocruz) ont conservé une capacité d’action qui leur a permis de poursuivre leurs activités de recherche, de diagnostic et de production de vaccins. Pendant la pandémie, la Fiocruz a notamment mobilisé des ressources propres et des financements publics pour adapter ses infrastructures et internaliser progressivement la technologie de production du vaccin contre le Covid-19, jusqu’à parvenir à produire localement son principe actif.
Cette capacité de résistance institutionnelle montre qu’une politique publique du médicament doit être pensée au-delà des alternances : l’État doit garantir durablement les moyens de la filière, tout en lui donnant les marges de décision, de financement et d’investissement nécessaires pour qu’elle puisse remplir sa mission d’intérêt général indépendamment des aléas politiques de court terme. Une filière publique du médicament et l’Autorité qui lui sera associée auront entre autres missions d’établir des critères éthiques d’allocation des moyens pour une recherche et une production publiques.
3.2. Transparence : une exigence pour la démocratie pharmaceutique
Dans l’ensemble de ce modèle, la transparence ne doit pas être traitée comme une valeur abstraite, mais comme la donnée la plus centrale. La filière publique devrait publier, dans des formats facilement accessibles, la liste des produits prioritaires, les critères de classement, les cartographies agrégées de vulnérabilité, les aides publiques directes et indirectes reçues par les entreprises, les engagements pris en contrepartie, les prix faciaux et les prix nets quand cela est juridiquement possible, les contributions publiques à la recherche, les conventions de production, les indicateurs de ruptures et les sanctions.
Cette transparence renforcerait la négociation publique par rapport à la filière privée lucrative du médicament, autant qu’elle permettrait d’organiser un chemin vers une harmonisation réglementaire et économique. Elle permettrait aux parlementaires, chercheur·ses, journalistes, associations, professionnel·les de santé, patient·es et citoyen·nes d’évaluer si les prix sont justifiés, si les aides produisent des résultats, si les ruptures sont évitées et si les engagements industriels sont respectés. Elle donnerait aussi aux autorités de négociation un appui démocratique aujourd’hui neutralisé par le secret des affaires.
3.3. Une planification pharmaceutique à partir des besoins
La filière publique du médicament doit d’abord se distinguer d’une politique industrielle classique, considérant l’espace singulier dans laquelle elle se situe – celui de la santé. Elle ne vise pas à soutenir une branche parce qu’elle exporte, parce qu’elle crée de la valeur marchande ou parce qu’elle constitue un objet de fierté nationale (voire nationaliste). Elle part des besoins de santé des personnes et des populations et examine s’ils sont correctement couverts. Cette couverture ne se limite pas à la disponibilité matérielle et financière, elle peut aussi interroger le défaut de couverture parce qu’un domaine serait insuffisamment recherché et attractif pour le secteur privé, à l’image de l’antibiorésistance ou des maladies négligées dans le Sud global.
La planification propre à la filière doit donc être construite selon une méthode inverse de celle du marché. Elle ne part pas des opportunités de profit, mais des pertes de chance et des risques futurs à éviter, des ruptures à prévenir, des usages à garantir, des prix à rendre soutenables et des dépendances à réduire. Elle doit ensuite traduire ces besoins en programmes de recherche, en portefeuilles de produits, en capacités industrielles, en financements, en commandes publiques, en conventions avec des industriels et producteurs encadrés, contractuellement, par des conditionnalités ajustées aux besoins identifiés.
Certaines aires thérapeutiques montrent, de manière particulièrement claire, les limites d’une orientation marchande de l’économie pharmaceutique par l’identification de besoins en santé non couverts et/ou négligés. La phagothérapie, les antibiotiques, les maladies rares, les formes pédiatriques ou certaines adaptations galéniques peuvent ne pas être suffisamment attractifs sur le plan financier pour les investissements privés, alors même que sans eux le développement des traitements n’est pas possible, faute d’investissements publics.
3.4. Une liste des produits de santé d’intérêt public
La première tâche concrète de la filière sera d’établir une liste publique des produits de santé d’intérêt public sous le statut de médicaments d’intérêt thérapeutique majeur (cf encadré 1.2). Cette liste ne doit pas se limiter aux produits déjà en rupture. Elle doit croiser plusieurs dimensions : caractère indispensable du médicament pour la prise en charge des patient·es, absence de solution de substitution, vulnérabilité de production, dépendance extra-européenne, faiblesse de l’offre commerciale, impact budgétaire, importance pour les pratiques hospitalières ou officinales et existence de besoins non couverts. Dès lors que le produit présente un réel intérêt de santé publique et qu’il n’est pas exploité dans des conditions démocratiques et pérennes par l’industriel qui en détient les droits, il doit pouvoir intégrer la filière par le moyen de la licence d’office notamment, indépendamment de l’état de la propriété intellectuelle. Les brevets et monopoles privés ne sauraient servir de moyen de chantage contre la puissance publique.
Cette liste doit nécessairement être évolutive et révisable : alors que les crises sanitaires et écologiques se multiplient, des besoins nouveaux, mais aussi la nécessité de repenser les produits existants sous l’angle de la durabilité, imposent l’ajout ou le remplacement de certains produits, lorsque cela est nécessaire. Il importe que cette liste soit transparente, ainsi que les critères qui président à son établissement. Ils doivent être formulés collégialement par l’Autorité démocratique en charge de la filière. L’ensemble doit être discuté régulièrement et adossé à des obligations. Cette liste ne doit pas se contenter de nommer des produits prioritaires. Elle doit prévoir des actions spécifiques visant à assurer leur disponibilité effective.
3.5. Cartographier les dépendances et les vulnérabilités
Une tâche complémentaire consistera à connaître matériellement les chaînes de production. Pour chaque produit inscrit sur la liste, la filière publique doit identifier les sites de production des principes actifs, des excipients critiques, du produit fini et du conditionnement. Il faut aussi identifier les détenteurs de savoir-faire, les brevets et certificats complémentaires éventuellement mobilisés, les volumes nécessaires, les fournisseurs alternatifs, les délais de redémarrage, les capacités hospitalières ou officinales mobilisables, les contraintes réglementaires et les risques environnementaux.
Cette cartographie est indispensable à la transformation d’une souveraineté déclarative en souveraineté réelle, en conduisant à des décisions opérationnelles visant la disponibilité. Il s’agit de sécuriser les lignes existantes, de diversifier des fournisseurs et façonniers, de relocaliser les étapes stratégiques dans la mesure du possible et donc, in fine, de créer une capacité productive publique française ou européenne.
3.6 Estimer les coûts environnementaux des médicaments et des produits de santé
La production pharmaceutique a un fort impact environnemental. C’est particulièrement le cas de la production des principes actifs (API), première étape de la chaîne de fabrication. Une des raisons de la délégation de la production des API à des pays comme la Chine est la maximisation des profits qu’elle permet grâce à un cadre légal et réglementaire fixant des normes environnementales moins coûteuses. Le système actuel fait donc payer à d’autres que nous le poids écologique des médicaments que nous consommons. La nécessité éthique et écologique d’une meilleure répartition de l’impact environnemental est un argument supplémentaire en faveur d’une production publique locale, à la condition, toutefois, de réduire l’impact environnemental local pour préserver les milieux et les populations, notamment riveraines des usines. Les chaînes de production et d’approvisionnement méritent donc d’être décrites et étudiées avec précision pour mieux évaluer et réduire les risques.
La filière du médicament et des produits de santé intégrera ainsi la question environnementale à toutes les étapes de la production des produits de santé : dès la R&D pour les nouveaux traitements, et puis lors de la fabrication et de la distribution. Cela implique la restauration des infrastructures et l’amélioration des techniques de production des chaînes existantes
3.7. Structurer une filière publique et conventionnée de production
La filière publique du médicament ne doit pas être pensée comme une usine unique – ou une série de sites centrés sur la production de médicaments essentiels. Elle doit prendre la forme d’un réseau public ou conventionné de production. Pensé et adapté en fonction de la cartographie donnée, celui-ci pourrait articuler les établissements publics existants, les pharmacies hospitalières, les préparations officinales et la Pharmacie centrale des armées avec des structures privées comme des PME ou des coopératives.
Les producteurs de matière première et les façonneurs de médicaments conventionnés ne seraient pas de simples récipiendaires d’aides. Ils accepteraient de se soumettre à des obligations de transparence, de qualité, de continuité d’approvisionnement et de prix, ainsi qu’au respect de conditions de production sociales et environnementales strictes, de clauses de non-spéculation et, si nécessaire, de partage de savoir-faire. En échange, ils pourraient bénéficier de commandes pluriannuelles, d’investissements, d’un accompagnement réglementaire, de l’accès à des technologies issues de la recherche publique et d’une stabilisation de leur activité. La question des critères de sélection des entreprises partenaires, tout comme celle du statut des travailleur·ses de la filière, sera à débattre collégialement.
Pour ce qui est de la filière privée du médicament, lorsque la disponibilité de produits de santé d’intérêt public se trouve menacée du fait de fermetures, de cessions ou de délocalisations, la puissance publique doit pouvoir recourir à des prises de participation, à une nationalisation ciblée ou à la création d’établissements publics industriels. Il s’agit là d’outils indispensables à la préservation des produits autorisés, des équipes, des lignes de production et de savoir-faire nécessaires à notre santé publique.
| Mobiliser la réglementation sur la fabrication des médicaments Le Code de la santé publique prévoit que la fabrication des médicaments est réservée aux établissements pharmaceutiques autorisés, avec quelques régimes particuliers prévus par la loi. L’article L5124-1 du Code de la santé publique dispose notamment que la fabrication, l’importation, l’exportation et la distribution en gros des médicaments, ainsi que la fabrication, l’importation et la distribution des médicaments expérimentaux ne peuvent être effectuées que dans des établissements pharmaceutiques régis par le Code de la santé publique. La réglementation impose que la fabrication soit réalisée dans une structure autorisée par l’ANSM, soumise à des exigences de qualité, placée sous la responsabilité de professionnel·les qualifié·es, respectant les bonnes pratiques de fabrication (BPF). L’article L5124-3 précise que l’ouverture d’un établissement pharmaceutique est soumise à une autorisation délivrée par l’ANSM. Cette autorisation peut être suspendue ou retirée en cas d’infraction. Aujourd’hui, les seules structures publiques ayant le statut d’établissement pharmaceutique, et donc habilitées à produire des médicaments, sont l’Agence générale des équipements et des produits de santé (AGEPS) de l’Assistance publique – Hôpitaux de Paris (AP-HP), et la Pharmacie centrale des armées, et ce uniquement pour des médicaments ne disposant pas d’une AMM exploitée par une entreprise pharmaceutique privée (article R5124-69 du Code de la santé publique). L’AGEPS, suite à une décision interne prise en 2018, a cependant renoncé à produire des médicaments, externalisant la production pharmaceutique. Les pharmacies à usage intérieur des hôpitaux (PUI), quant à elles, ne peuvent produire des médicaments destinés à obtenir une AMM. Elles peuvent produire des préparations magistrales et hospitalières, selon des autorisations spécifiques, qui sont des médicaments sans AMM, permettant de répondre aux besoins non couverts par le marché. Selon le Code de la santé publique, article L5121-1-2, les préparations hospitalières peuvent être réalisées « selon les indications de la pharmacopée et en conformité avec les bonnes pratiques de préparation et ne peuvent être réalisées que « lorsqu’il n’existe pas de spécialité pharmaceutique adaptée ou disponible » (article L5121-1-2 du Code de la santé publique). Après deux années de confinements et de pénuries, l’article 61 de la loi n°2021-1754 du 23 décembre 2021 de Financement de la Sécurité sociale de 2022 a modifié le L5121 du Code de la santé publique pour permettre la fabrication de préparations hospitalières dans les cas où une spécialité, bien qu’autorisée, n’est pas disponible en raison de l’absence d’une commercialisation efficace. Cette loi a également créé la catégorie des « préparations hospitalières spéciales qui, du fait des difficultés techniques de leur fabrication ou de la faible disponibilité des substances actives nécessaires, ont vocation à être réalisées dans des PUI et Établissements Pharmaceutiques habilités dans des conditions définies par décret en Conseil d’État. Ces préparations doivent faire l’objet d’une autorisation précisant leurs modalités de réalisation, délivrée à titre exceptionnel et temporaire par le directeur général de l’ANSM ou le ministre de la Santé. » (loi n°2023-1250 du 26 décembre 2023 du PLFSS de 2024). On le voit, malgré cet ajustement, l’ensemble de la réglementation privilégie une production privée, le secteur public visant seulement à pallier les manquements du secteur pharmaceutique. Une filière publique du médicament permettra la réouverture du statut d’établissement pharmaceutique à des structures publiques, telles que les pharmacies hospitalières, ou à des plateformes de production dédiées (qu’il s’agira alors de créer). |
3.8. Refonder la fixation des prix : transparence, coûts réels et soutenabilité
La filière publique doit aussi intervenir sur l’économie des prix pour les rendre soutenables. L’utilité thérapeutique fonde aujourd’hui autant le remboursement que les conditions de négociation des prix. Cette utilité est évaluée par la HAS à partir de données disponibles et dans des conditions d’indépendance par rapport à l’industrie pharmaceutique. Cette indépendance et le haut niveau d’exigence méthodologique de l’HAS permettent d’établir que de nombreux traitements vendus comme révolutionnaires ne le sont que sur la base d’essais cliniques précoces qui disent peu de choses de leur efficacité et de leur sécurité réelles. Une telle indépendance doit être préservée pour ne pas souscrire sans critique au discours marketing des industriels, et ce afin d’éviter des investissements sous-optimaux et d’identifier les produits de santé d’intérêt public.
L’utilité thérapeutique ne peut cependant pas être l’alpha et l’oméga de la fixation des prix, au risque de conforter une économie inflationniste qui donne un prix à la vie. La doctrine publique du prix juste devrait intégrer les coûts réels de production, les dépenses de R&D effectives, les financements publics ou caritatifs mobilisés, l’histoire financière du traitement, les volumes de vente prévisibles, les marges acceptables, les dépenses hospitalières associées aux traitements pour produire leur efficacité. Cette doctrine ne peut fonctionner que s’il existe une transparence forte : prix nets, remises, coûts, volumes, aides publiques, brevets, licences et conditions d’accès[24].
De surcroît, faute d’accord avec un industriel sur le prix juste de traitements sous brevets ou en situation de monopole, le dispositif de licence d’office – inscrit dans le droit français et international – autorise à lever l’effet des brevets pour permettre une production publique, notamment en cas de prix manifestement excessif, et dès lors qu’il y a un besoin en santé publique Cette option est d’autant plus réalisable en pratique qu’il existera un réseau de production établi.
| Yescarta® : illustration des difficultés d’un prix juste en l’absence de transparence Le cas de Yescarta® – ou axicabtagene ciloleucel, dit Axi-cel –, traitement CAR-T indiqué dans certains cancers hématologiques et initialement commercialisé à 327 000 euros par injection, contre 244 800 euros aujourd’hui, pour un protocole reposant sur une dose unique, illustre la difficulté de construire un prix juste en l’absence de transparence et compte tenu du manque de données disponibles. Son développement s’appuie d’abord sur les recherches publiques du NCI/NIH (Institut national du cancer qui dépend du ministère de la Santé) aux États-Unis. Après de premiers succès, ces CART-T font l’objet d’accords conclus avec la biotech Kite Pharma pour financer la recherche, le versement des financements contre une exclusivité d’exploitation de la licence. Entre 2012 et juin 2017, Kite aurait investi 441 millions de dollars dans les activités de recherche, les essais cliniques et le développement des capacités de production. En août 2017, la biotech est rachetée par Gilead pour 11,9 milliards de dollars. Ce faisant, Gilead acquiert les droits sur l’Axi-cel, sa propriété intellectuelle, et le reste du portefeuille de l’entreprise, avec un investissement initial dépassant largement les sommes investies par Kite, et qui laisse prévoir un prix élevé afin d’assurer non seulement un retour sur investissement, mais aussi des profits en conséquence. Quelques ordres de grandeur concernant les coûts de production sont proposés – même s’il s’agit d’estimations à distance, et non de chiffres publiés par l’entreprise. Ces coûts se situeraient entre 48 000 et 106 000 dollars par traitement. Ils donnent un point de comparaison avec son prix public, initialement de 327 000 euros par injection (244 800 en 2026). Le prix effectivement acquitté par l’Assurance maladie serait toutefois inférieur au prix facial en raison de remises négociées, dont le montant par produit est couvert par le secret des affaires. Il n’est donc pas possible de connaître le prix net de l’Axi-cel, ni l’écart exact entre ce prix et son coût de production. D’autres données restent également manquantes pour reconstituer l’économie complète du traitement. Ainsi, des évaluations médico-économiques ont été produites par la HAS sur la valeur de ce traitement, mais celles-ci sont biffées, toujours en raison du secret des affaires. D’autre part, outre le prix de l’achat du traitement en lui-même par le système de santé, son efficacité, mais aussi des étapes de production dépendent directement de la prise en charge hospitalière : prélèvement et conditionnement des cellules comme matière première du traitement, hospitalisation et création de conditions favorables à l’utilisation, prise en charge des toxicités à court et long terme. Selon Gérard de Pouvourville, économiste et professeur à l’Essec, le coût d’une prise en charge hospitalière CAR-T avoisinerait les 40 000 euros par patient. Cette estimation n’inclut pas le suivi des patient·es et la prise en charge des effets indésirables et des complications. Une autre étude, menée par l’onco-hématologue Sundar Jagannath et ses collègues en 2023, estime le coût de la prise en charge aux États-Unis à 161 000 dollars (en incluant le suivi et la gestion des effets indésirables à long terme), pour un coût de prise en charge initiale de 46 000 dollars environ. Au total, si on dispose – en cherchant bien – de quelques montants (investissements en R&D, acquisition de Kite, prix public, revenus liés aux produits), de nombreuses données restent opaques, à l’image des coûts de production ou de prise en charge, des marges consenties par rapport au prix public, etc., qui ne permettent pas d’estimer en détail les différentes composantes de ce qui pourrait constituer un prix juste.Gérard de Pouvourville, « Les cellules CAR-T : prix, efficience et soutenabilité en France », Bulletin de l’Académie Nationale de Médecine, vol.208 n°5, 2025. |
3.9. Valoriser la recherche publique pour le bien commun
La filière publique doit garantir que la recherche financée par la collectivité ne soit pas captée sans retour par des stratégies privées.
Le modèle contemporain de développement et de financement des innovations s’appuie sur la recherche publique, aux frontières de la connaissance, là où le risque est tel que les industries privées lucratives ne s’aventurent pas. Dès lors qu’une avancée est produite dans cet espace, les politiques de valorisation encouragent le dépôt de brevets et de licences par des start-ups privées situées en marge des universités. Celles-ci développent alors le produit, en se finançant par le capital-risque privé. Une fois le processus avancé et les résultats suffisamment concluants pour envisager une AMM sans recourir à une prise de risque trop importante, les grandes entreprises pharmaceutiques n’hésitent plus à acheter ces biotechs et leur portefeuille de propriété intellectuelle pour plusieurs milliards. Elles mettent ensuite ces traitements sur le marché à des prix qui visent à la fois à rembourser l’histoire financière et à assurer des taux de profits escomptés. Le secteur public, qui de tous les acteurs a assumé le plus de risques, se trouve ainsi marginalisé, alors qu’il produit les investissements essentiels. Et c’est ce même secteur public qui paye les traitements à des prix exorbitants lorsqu’ils arrivent sur le marché (voir l’exemple du Zolgensma ® précité).
Il convient donc de remplacer ce modèle de financement et de développement de l’innovation, à l’origine de la fabrication de prix élevés. Les universités, organismes publics de recherche, hôpitaux et agences de financement doivent donc intégrer des clauses dans leurs licences : prix, disponibilité, propriété intellectuelle ouverte, transparence, obligations de production ainsi que droits de reprise en cas de non-exploitation, de prix abusif ou de rupture d’approvisionnement.
Ceci passe par un soutien majeur à la recherche publique, notamment par la pérennisation de son financement, là où n’existe désormais plus que la recherche sur projet. Car la recherche n’est pas un processus linéaire. Nul ne sait quelle avancée scientifique aboutira à inventer de nouvelles thérapies. Le progrès des connaissances ne saurait être pensé en termes de valorisation économique future. Le témoignage du virologue Bruno Canard au printemps 2020 a montré comment des financements discontinus, disponibles après des crises sanitaires ponctuelles, puis retirés une fois les crises oubliées, avaient désorganisé son laboratoire et ralenti considérablement la production de connaissances sur les coronavirus[25]. Il est donc impératif de permettre aux équipes et aux laboratoires de travailler dans la continuité, ce qui nécessite une recherche fondamentale bien financée, non arrimée à des vues court-termistes.
En allant plus loin, la filière publique pourrait créer et administrer une plateforme de valorisation non spéculative de la recherche : dépôt de brevets défensifs (l’innovation est alors protégée de toute appropriation privée), mutualisation de savoir-faire, banques de données publiques, accompagnement des essais cliniques, capacités pilotes de production, appui réglementaire, incubateur de structures publiques ou de coopératives, prises de participation pour éviter les rachats prédateurs. L’objectif est de (re)faire de la connaissance un bien commun accessible, et non plus un instrument de rente.
| Les virus bactériophages, une réussite du secteur public Les virus bactériophages, ou phages, sont des virus capables d’infecter et de détruire spécifiquement certaines bactéries. Connue depuis plus d’un siècle, la phagothérapie a été progressivement abandonnée en Europe occidentale après l’arrivée des antibiotiques dans les années 1940, mais elle a continué à être utilisée dans plusieurs pays d’Europe de l’Est, notamment en Géorgie. Le regain d’intérêt actuel pour ces virus médicaments est directement lié à la crise de l’antibiorésistance. Les bactériophages présentent plusieurs caractéristiques qui les distinguent des antibiotiques. D’abord, ils sont très spécifiques : chaque phage cible généralement une espèce bactérienne particulière, voire certaines souches (variants génétiques) seulement de cette espèce, là où les antibiotiques, notamment ceux à large spectre, provoquent la disparition de nombreuses bactéries, y compris celles de notre microbiote. Ensuite, les produits à base de phages correctement purifiés ne présentent pas d’effets secondaires notables. Enfin, les phages possèdent également une capacité naturelle à co-évoluer avec les bactéries, assurant théoriquement la possibilité de trouver un nouveau phage lorsqu’une bactérie développe une résistance. Certains phages, pour finir, présentent une activité contre les biofilms bactériens, des structures particulièrement difficiles à éliminer par les antibiotiques et qui sont impliquées dans de nombreuses infections. La filière privée du médicament, qui a délaissé en grande partie la recherche sur les molécules anti-infectieuses, se désintéresse pour le moment de cette solution prometteuse, portée par quelques start-ups, en France et à l’étranger. Devant le manque de phages disponibles pour traiter des demandes de plus en plus nombreuses, le secteur hospitalo-universitaire s’est mobilisé pour développer des phages thérapeutiques. Les Hospices civils de Lyon ont ainsi lancé un grand programme de R&D, qui vient de porter ses fruits. L’ANSM a en effet officiellement délivré en mai 2026 aux Hospices civils de Lyon une autorisation de fabrication d’intermédiaires de production pour des phages bruts et une autorisation de fabrication de matières premières à usage pharmaceutique pour des phages thérapeutiques purifiés, permettant la réalisation de préparations hospitalières de phages thérapeutiques utilisables chez l’humain. C’est la première fois qu’un établissement public dans le monde est ainsi agréé pour fabriquer des phages thérapeutiques sous formes de lots de plusieurs centaines de flacons produits selon le référentiel le plus strict, les bonnes pratiques de fabrication, habituellement réservé aux seuls laboratoires pharmaceutiques. Dotant ces Hospices et la France d’un outil de production sécurisée de phages thérapeutiques, cette autorisation historique de l’ANSM pourrait permettre l’avènement d’une filière publique et souveraine en France de phagothérapie, comportant l’ensemble de la chaîne de valeur, depuis l’isolement des phages à partir d’eaux usées jusqu’à leur administration aux personnes infectées par une bactérie pathogène résistante aux antibiotiques. |
| Médicaments anticancéreux : les thérapies CAR-T comme exemple de production publique Les thérapies CAR-T (Chimeric antigen receptor T Cell) sont des thérapies géniques contre le cancer, qui visent à prélever les cellules du système immunitaire des personnes malades, les lymphocytes T, et à les modifier à l’aide d’un vecteur viral pour que ceux-ci expriment un récepteur chimérique qui saura identifier un marqueur exprimé par les cellules cancéreuses. Autrement dit, il s’agit de reprogrammer le propre système immunitaire du patient contre son cancer. Les premiers CAR-T industriels ont introduit une nouvelle échelle de prix dans le traitement du cancer. Les entreprises justifient leur coût, de l’ordre de 300 000 euros par patient pour une injection unique, par leur complexité technologique, leur caractère personnalisé et leur valeur thérapeutique. Pourtant, ces traitements reposent sur des savoirs académiques et une recherche fondamentale publique, sur des infrastructures hospitalières et sur le travail d’équipes publiques qui prélèvent les cellules, les préparent, organisent leur circulation, les réinjectent et suivent les patient·es. Cette omniprésence des mondes académiques et des institutions publiques de santé devrait nous conduire à réfléchir à nous passer de l’intermédiaire industriel, qui participe à la financiarisation de ces traitements et à leur caractère exorbitant, pour proposer le développement de thérapies CAR-T publiques. En intégrant les CART-T à une filière publique du médicament, il ne s’agirait pas seulement de proposer des versions moins chères de traitements industriels déjà existants, mais d’organiser un autre modèle de développement orienté vers les besoins de santé, appuyé sur les capacités scientifiques, cliniques et productives du système de santé. Ce chantier viserait à construire une capacité publique complète : concevoir les récepteurs chimériques en fonction des cibles, produire les vecteurs viraux et les cellules, conduire des essais cliniques, documenter l’efficacité et la sécurité à partir de preuves solides et organiser le suivi en vie réelle. L’hôpital de Barcelone s’est inscrit dans une telle dynamique. À partir d’un antigène anti-CD19 issu de recherches antérieures, les équipes ont développé un CAR-T académique, organisé une plateforme de production et préparé une trajectoire vers une AMM . Ce CAR-T a également fait l’objet de circulations, notamment avec des acteurs brésiliens et indiens, pour des usages à moindre coûts dans ces pays. Ce modèle ne suppose pas qu’un hôpital isolé remplace l’industrie, ce n’est pas son rôle. Il invite plutôt à construire un réseau de centres publics, académiques ou hospitaliers capables de partager des savoir-faire, des protocoles, des droits et des capacités de production. |
3.10 Encadrer l’utilisation secondaire des données de santé au service du bien commun
La numérisation des données de santé facilite leur utilisation secondaire, c’est-à-dire leur réutilisation à des fins autres que celles pour lesquelles elles ont été recueillies, notamment pour la recherche, l’évaluation, l’innovation ou l’amélioration des connaissances en santé. Ces données sont convoitées par des acteurs privés. Certains organisent eux-mêmes la collecte des données par les objets connectés, les plateformes de prise de rendez-vous en ligne (Doctolib) ou de télémédecine.
L’utilisation des données de santé est soumise à des règles strictes (Règlement général sur la protection des données – RGPD, Commission nationale de l’informatique et des libertés – CNIL). Si le respect de ces règles est essentiel, il faudra aussi s’assurer que l’utilisation secondaire de ces données soit essentiellement réservée à l’intérêt commun (évaluation des médicaments, analyse des déterminants de santé et des besoins des différentes personnes…), et non à celui de tel ou tel acteur privé à des fins mercantiles.
L’exploitation des données de santé par l’industrie pharmaceutique devra être strictement encadrée et respecter les règles de transparence. Comme pour le médicament, la gouvernance des données de santé se fera sous l’égide d’une autorité démocratique et indépendante associant l’État, le Parlement, l’Assurance maladie, les agences sanitaires et d’évaluation (HAS, ANSM, CEPS), les représentant·es des patient·es et usager·es et les différents acteurs du soin, en interdisant les conflits d’intérêt. La France doit impulser cette vision à l’échelle européenne, où sont édictées les règles d’exploitation, via l’espace européen des données de santé.
| Le registre DESCART : produire des connaissances depuis le système de santé Mis en place en 2019 à la suite d’une demande de la HAS, le registre DESCART rassemble à l’échelle nationale des données en vie réelle sur les patient·es engagé·es dans un parcours de traitement par CAR-T Cells – des thérapies géniques contre certains cancers hématologiques. Cette demande visait à produire des connaissances sur l’efficacité et la sécurité de ces traitements, alors que les essais cliniques disponibles lors de leur mise sur le marché formulaient une promesse thérapeutique considérable, mais sur la base de données précoces (essais de phase 2 et 1/2). Le registre doit ainsi permettre de compléter ces essais en observant les traitements dans les conditions ordinaires du soin, auprès d’une population plus large et plus diverse, et sur du long terme. DESCART constitue cependant bien davantage qu’un simple outil de surveillance réglementaire. Les données sont produites dans les hôpitaux à partir de l’activité clinique, puis centralisées et exploitées à l’échelle nationale. Le registre permet ainsi de transformer une accumulation de situations individuelles en connaissances médicales collectives : décrire l’efficacité et les effets indésirables des CAR-T en vie réelle, identifier des facteurs prédictifs de réponse, étudier les parcours des patient·es ou encore comparer directement différents traitements. Ces travaux ont donné lieu à des publications dans des revues médicales internationales et ont pu modifier concrètement les pratiques de prescription. Surtout, cette production de savoir reste largement maîtrisée par les mondes médicaux et académiques. Le registre est piloté par des groupes coopérateurs et des sociétés savantes composés de professionnel·les de santé et de clinicien·nes-chercheur·ses. Si les entreprises pharmaceutiques financent DESCART et peuvent demander certaines analyses, elles ne sont pas propriétaires des données, n’y ont pas d’accès direct et ne participent pas au conseil scientifique qui décide et priorise les recherches. Certaines analyses ont ainsi pu être conduites malgré les réticences des industriels, notamment la comparaison directe de deux CAR-T concurrents. En cela, DESCART se distingue de la production des données dans les essais cliniques, faites à l’hôpital également, mais dont les industriels restent propriétaires.DESCART montre ainsi qu’une infrastructure organisée depuis le système de santé peut produire des connaissances répondant aux standards de la recherche biomédicale tout en maintenant les données et leur exploitation à distance du contrôle direct des industriels. Ce registre offre un exemple concret de ce que pourrait être une politique publique des données de santé : faire des données issues du soin une ressource collective destinée à produire des connaissances, évaluer les traitements et améliorer les pratiques, plutôt qu’un actif approprié à des fins principalement commerciales. |
3.11 Pour une diplomatie pharmaceutique française
Une véritable diplomatie pharmaceutique française exige un changement de modèle, rompant avec une politique internationale historiquement alignée sur les intérêts financiers des multinationales et hostile aux dérogations au droit de la propriété intellectuelle. Pour diffuser son modèle de filière publique, notamment auprès des pays du Nord, la France doit absolument promouvoir la transparence des coûts de recherche, de développement, des marges et des aides publiques mobilisées, ainsi que celle sur d’autres aspects de la chaîne du médicament, brisant ainsi l’asymétrie d’information qui place les pays européens en concurrence stérile les uns avec les autres.
La France doit porter une révision de fond de l’ADPIC pour que la propriété intellectuelle ne soit plus un outil de privatisation du savoir scientifique. Elle doit encourager ses partenaires du Nord à s’émanciper des mécanismes de cet accord qui verrouillent l’accès aux traitements partout dans le monde. Le blocage des demandes de dérogations, notamment celle portée par plusieurs pays durant la crise de Covid-19, ne peut devenir la norme, alors que de nouvelles menaces de santé publique pèsent sur les populations. De même, les pays du Nord doivent cesser de bloquer les importations de produits issus de licences obligatoires, alors qu’elles permettraient de baisser les dépenses sur certains produits tout en affaiblissant les monopoles. C’est une posture de fermeté, de défense du droit à la santé et de souveraineté démocratique que la France doit désormais incarner sur la scène internationale pour légitimer la transition vers des pôles publics de santé.
Parallèlement, cette diplomatie renouvelée doit sanctuariser un soutien indéfectible aux pays du Sud producteurs de médicaments génériques et alliés stratégiques, qui subissent de plein fouet les pressions politiques et commerciales du Nord dès qu’ils tentent d’activer les flexibilités du droit. Le cas historique du sofosbuvir en 2014 a démontré que le refus de contester les brevets et les prix exorbitants des industriels peut mener au rationnement des soins, y compris dans les pays riches. Pour éviter qu’un tel scénario ne se répète, la France doit peser de tout son poids diplomatique pour faire respecter la Déclaration de Doha, adoptée par l’OMC en 2001, qui donne la priorité à la santé publique sur les droits de la propriété intellectuelle. Elle doit soutenir juridiquement et techniquement les initiatives de production locale et régionale dans le Sud global, notamment en Afrique, où le manque de transfert de technologie maintient une dépendance structurelle aux importations. En portant le principe fondamental de la primauté des droits humains et du droit à la santé sur le droit de propriété commerciale au sein des instances internationales comme l’Organisation des Nations unies et l’OMC, la France peut prendre la tête d’une coalition internationale attentive à sécuriser les chaînes d’approvisionnement mondiales de manière équitable, durable et démocratiquement contrôlée.
Conclusion
Dans le débat public, le point de vue des entreprises du médicament est hégémonique. Il relève d’un discours libéral qui considère le droit à la santé comme une source de dépenses indues et cherche à disqualifier toute alternative au modèle existant. Il faut donc s’attendre à ce que les propositions qui figurent dans cette note soient considérées comme utopiques, irréalistes ou trop coûteuses. La réponse à opposer à ces objections dogmatiques est simple.
La mise en place d’une filière publique du médicament nécessitera des ajustements législatifs, des investissements et, plus largement, l’instauration d’un rapport de force favorable à un projet de transformation sociale. La santé ne devrait en aucun cas être considérée comme une variable d’ajustement. Elle apparaît de plus comme l’une des préoccupations majeures de la population française. Par ailleurs, de nombreux instruments nécessaires au développement d’une telle filière existent déjà et attendent seulement d’être utilisés comme ils le devraient : par exemple, les textes relatifs aux liens et conflits d’intérêt ou ceux sur les médicaments d’intérêt thérapeutique majeur cités dans cette note.
De fait, une filière publique du médicament nécessite un investissement important et une augmentation des dépenses. Toutefois, en s’en tenant au strict plan budgétaire, le financement d’une telle filière doit être évalué en regard des dépenses immenses engendrées par les effets du système actuel, éminemment dysfonctionnel en termes de santé publique : crédit d’impôt recherche, pertes économiques et scientifiques liées à l’appropriation privative des résultats de la recherche publique, prix exorbitants imposés par les industriels, surcoûts multiples induits par les pénuries de médicaments, scandales sanitaires les pollutions directes et indirectes, etc. Le système actuel est très coûteux. Les dépenses qu’il génère ne sont pas mises en avant dans le débat public. Elles n’ont fait l’objet d’aucune évaluation globale par les administrations. Et ne servent ni le droit à la santé, ni le bien commun, mais bien les profits des compagnies pharmaceutiques.
Nos propositions doivent être mises en regard des coûts humains et écologiques générés par le capitalisme pharmaceutique : retards de prise en charge, maladies et personnes négligées, dégradation de l’environnement sont des dommages qui ne se comptent pas qu’en baisse de productivité, bien que même l’OMS en soit réduite à mettre cette donnée en avant. Ainsi, loin derrière les exigences de rentabilité et de retour sur investissements des entreprises, la qualité de vie et le bien-être des populations sont relégués au second plan. Ces deux besoins fondamentaux seront au cœur d’une filière publique du médicament et des produits de santé.
Plan d’action
Court terme – 0 à 12 mois
- Établir une liste des médicaments et produits de santé d’intérêt public
- Cartographier les dépendances, vulnérabilités et capacités de production
- Renforcer les stocks de sécurité sur les produits prioritaires
- Autoriser les établissements publics à produire des médicaments en leur ouvrant l’accès au statut d’établissement pharmaceutique
- Imposer la transparence sur les prix, coûts, aides publiques, marges et pénuries ainsi que sur tous les aspects de la chaîne pharmaceutique
- Conditionner les aides publiques à des obligations de production, de disponibilité et de transparence
- Former les agents des services concernés aux enjeux de la propriété intellectuelle, de la recherche, de la production pharmaceutique, de la fixation des prix afin d’établir une expertise indépendante des entreprises, au service du droit à la santé
- Porter une diplomatie européenne et internationale sur les brevets, les licences d’office, les génériques et les communs pharmaceutiques
Moyen terme – 1 à 10 ans
- Mettre en place une Autorité démocratique et indépendante du médicament
- Constituer un réseau public et conventionné de production
- Assurer une maîtrise publique des données de santé et de leurs usages
- Sécuriser et diversifier les chaînes d’approvisionnement
- Développer des filières publiques pilotes sur des besoins prioritaires ou délaissés
- Refonder la fixation des prix à partir des coûts réels, des financements publics et de marges acceptables
- Généraliser les contreparties d’intérêt général dans les aides, licences et partenariats publics
- Planifier la politique du médicament à partir des besoins de santé publique
- Relocaliser les capacités industrielles stratégiques
- Développer et entretenir une capacité publique pérenne de recherche et de production
- Créer une plateforme publique de valorisation et de partage des connaissances et des données